深度解析医学证据,lxfs.net为你支撑决策
三维基因组研究揭示了基因组在细胞核内的空间组织规律,为理解基因表达调控、细胞分化及疾病发生机制提供了重要视角。近年来,以Hi-C为代表的染色质构象捕获技术快速发展,使研究人员能够在全基因组范围内解析染色质空间互作。然而,测序深度不足导致的数据稀疏性,始终是制约三维基因组数据可靠分析的重要问题。尤其在单细胞Hi-C研究中,有限的测序数据往往难以完整反映染色质空间结构,导致不同测序深度下的分析结果缺乏一致性。如何从有限的数据中稳定提取具有生物学意义的三维基因组结构信息,是该领域亟待解决的关键问题。
近日,河北工业大学徐炳祥、中国科学院北京基因组研究所(国家生物信息中心)张治华、华南理工大学李飞飞等,在国际学术期刊《Advanced Science》发表题为“STRIDE: A Sequencing Depth Robust Metric for Sparse Chromosome Conformation Capture Data Comparison”的研究论文。该研究创新性地将马尔可夫链理论中的平均首次到达时间(Mean First Passage Time,MFPT)引入三维基因组数据分析,建立了对测序深度变化具有较强稳健性的染色质互作数据表示方法,并在此基础上开发了新型Hi-C数据相似性评价算法STRIDE,为稀疏三维基因组数据的可靠分析提供了新的计算框架。
传统Hi-C分析主要依赖基因组区域之间观测到的直接互作频率,而MFPT表示将染色质互作矩阵转化为图网络中的有效距离,综合利用基因组区域之间的直接与间接联系,有效降低随机测序噪声的影响。研究表明,在接近单细胞Hi-C测序深度的极低深度文库中,MFPT表示仍能较好地保留染色质互作图谱的整体结构特征,并有效支持拓扑关联结构域(TAD)、染色质环(Loop)及差异染色质互作的分析。
在此基础上,该研究开发了STRIDE算法,用于定量比较不同Hi-C数据集之间的相似性。与现有一致性评估方法相比,STRIDE在所测试的数据集中表现出更强的测序深度稳健性,并能有效抵抗实验流程及数据处理方法带来的技术差异,同时保留对真实生物学差异的识别能力。进一步研究发现,STRIDE能够更准确地重建斑马鱼造血干/祖细胞及猪早期胚胎发育过程中的细胞谱系关系。此外,MFPT表示支持单细胞Hi-C数据的低维嵌入和聚类分析,在维持良好聚类性能的同时,更合理地揭示不同细胞类型及细胞周期阶段之间的生物学关系。
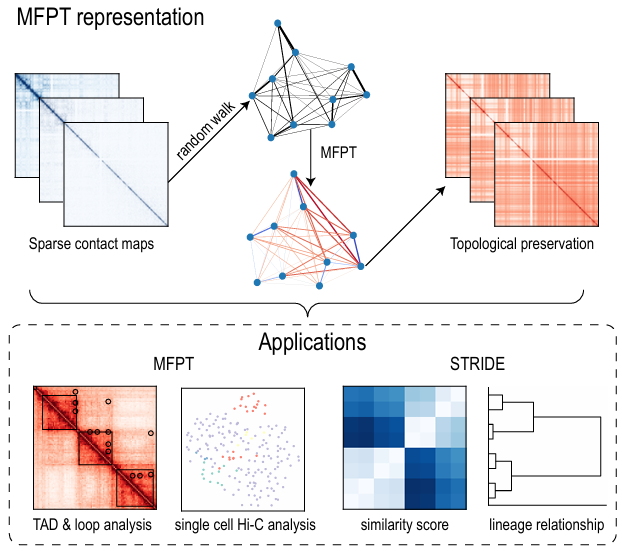
图:MFPT表示和STRIDE算法提升三维基因组数据分析的测序深度稳健性
该研究从数据表示层面而非单纯的数据平滑或插补入手,为解决三维基因组数据的测序深度依赖问题提供了新的理论视角与技术路径。相关成果有助于提高低深度Hi-C数据的利用效率,也为单细胞三维基因组分析、细胞状态识别以及发育过程中染色质构象变化的研究提供了新的计算工具。
徐炳祥为该研究第一作者,徐炳祥、张治华、李飞飞为共同通信作者,博士研究生高晓萌、陶唯楚参与了研究。该研究得到国家、河北省自然科学基金、中国科学院战略性先导科技专项、生物育种国家科技重大专项、广东省自然科学基金及广东省医学科研基金等项目支持。研究团队同时感谢上海体育大学王茹教授提供计算资源支持,以及河北工业大学刘峰教授提出的宝贵建议。
论文链接:
https://doi.org/10.1002/advs.78529
STRIDE开源代码:
https://gitee.com/matrix_evolution/STRIDE