深度解析医学证据,lxfs.net为你支撑决策
论坛导读:帕金森病(Parkinson’s disease, PD)的全球负担持续攀升,大规模遗传学研究显示仅5%~15%的患者可归因于明确的遗传病因,而环境因素在散发性PD中的主导作用获得了远为坚实的流行病学与毒理学支撑。2025年The Lancet Neurology刊出的综述系统整合了三类毒物包括特定农药、三氯乙烯(TCE)与四氯乙烯(PCE)、空气污染与PD发生之间的证据链,提出PD在很大程度上是可预防的这一命题。
帕金森病是全球增长最快的神经退行性疾病之一。GBD 2021数据显示2021年全球PD新发病例达1335万,年龄标化发病率从1990年的7.82/10万升至16.92/10万,年龄标化死亡率从2.78/10万升至4.91/10万;归因于PD的全球伤残调整生命年从53.51/10万跃升至94.68/10万。这一增长主要归因于人口增长与老龄化,但流行病学趋势本身并不足以判定病因结构。
过去二十年中PD遗传学取得显著进展,然而常见遗传变异的外显率普遍偏低,单靠遗传背景难以解释疾病的地理异质性、时间趋势以及职业群体的超额风险。与此形成对照的是移民研究和双生子研究早已提示环境暴露的差异比遗传易感性更能解释PD发生的群体分布。Dorsey等综述正是在这一背景下将环境因素从风险修饰因子提升为病因学主渠道,并据此推导出预防优先的政策含义。这一框架位移的意义不在于否定遗传贡献,而在于重新配置研究资源与公共卫生注意力的权重。如果环境因素是主导性的、可修饰的,那么等待遗传和疾病修饰治疗来解决PD在人群层面将付出不可接受的时间成本。
流行病学证据
1.农药
农药与PD的关联是环境神经病学中证据积累最为深厚的领域之一。一项纳入124项研究的系统综述分析确认任何类型的农药暴露均与PD风险呈正相关,除草剂是证据强度最高的农药类别;职业暴露的合并OR约为1.46,而仅家庭环境中的农药使用亦与风险升高相关。更早的伞状综述报告农药暴露的合并OR约为1.63。在具体活性成分层面百草枯和鱼藤酮获得了最为一致的关注。百草枯通过氧化应激、鱼藤酮通过抑制线粒体复合体I,在动物模型中均可重现PD的关键病理特征。人群研究中百草枯附近的居住或工作史与PD风险约翻倍相关。有机氯杀虫剂则在亚洲人群的亚组分析中显示出稳健的正关联,提示暴露模式与遗传背景可能共同塑造风险的地理异质性。
然而这一证据链的强度与其解释上的复杂性并存。农药是一类高度异质的化学集合,不同类别(除草剂、杀虫剂、杀菌剂)的作用机制与效应量差异显著。既往Meta分析因未按暴露类型和农药类别进行分层而受到批评。此外,暴露评估方法从职业史自报、地理邻近性代理到生物监测,在各项研究之间缺乏可比性,人群中农药残留内暴露的个体差异亦远未被充分刻画。百草枯的证据尤为典型,尽管多项Meta分析支持其与PD的关联,但部分大型农业队列未能复现明确的剂量-反应关系,提示效应可能受暴露时机、联合暴露或遗传易感性的修饰。
2.空气污染
如果说农药的证据根植于职业与环境流行病学的长期积累,那么空气污染与PD的关联则代表了近十年神经流行病学最具规模扩展的领域。一项系统综述汇总了来自北美、欧洲和亚洲的26项PD研究,发现长期PM₂.₅暴露每增加5 μg/m³,PD发病风险升高10%(RR 1.10, 95% CI 1.03–1.19);PM₁₀每增加15 μg/m³,风险升高18%(RR 1.18, 95% CI 1.01–1.38)。亚洲人群的PM₂.₅估计效应最高(RR 1.19, 95% CI 1.01–1.41),这一区域异质性可能与细颗粒物的化学组成、人口年龄结构及共存暴露模式的差异有关。
更具机制启发性的是对粗颗粒物和气态污染物的独立效应的识别。一项覆盖233个城市、纳入293,357例PD住院病例的时间分层病例交叉研究显示,在控制其他污染物后PM₂.₅₋₁₀和NO₂仍与PD住院风险独立相关;且高浓度共暴露的效应显著大于单一污染物,提示混合暴露的协同或相加作用。这一发现具有重要的方法学含义,如果空气污染的健康效应主要存在于混合物层面,那么以单一污染物为焦点的风险评估和监管标准可能系统性低估了实际风险。
3.氯化溶剂
三氯乙烯和三氯乙烯作为干洗和金属脱脂溶剂,构成了一个在公众认知中远低于农药、但在流行病学和毒理学证据上同样不容忽视的暴露类别。2025年Lancet Neurology的述评将这两种氯化溶剂与农药和空气污染并列为PD病因学中证据最充分、且最可干预的毒物类别,理由是其广泛存在、明确的线粒体与溶酶体毒性以及相对清晰的暴露来源。氯化溶剂的独特之处在于其环境持久性:它们可长期残留在受污染的土壤和地下水中,即使干洗设施已经关闭多年,周围居民仍可能通过吸入蒸气或饮用受污染的地下水而持续暴露。2025年美国环境保护署对全氯乙烯和三氯乙烯大部分用途的禁令,正是在这一证据基础上由患者倡导组织长期推动的政策回应,也构成了环境病因学证据向公共卫生行动转化的一个标志性案例。
4.重金属与金属稳态失衡
铅、汞、锰、镉等重金属与PD的关联具有悠久的毒理学基础,但其流行病学证据的稳健性因暴露评估的困难而弱于农药和空气污染。重金属的神经毒性机制涵盖氧化应激的催化、线粒体功能的直接抑制、多巴胺能神经传递的干扰以及神经炎症的诱发,这些过程与PD的核心病理通路高度重叠。金属的致病效应未必以过量暴露为唯一形式。铁、锰、铜、锌等金属在生理条件下承担辅因子和结构稳定功能,其病理后果更多地源于金属稳态的失调节,而非单纯的剂量升高。慢性铁过载通过NCOA4介导的铁蛋白自噬导致多巴胺能神经元铁死亡,锰的蓄积则与基底节区选择性易损性相关,这些机制将金属暴露从传统的毒物范畴扩展到了稳态破坏者的范畴。
表1 主要环境暴露与帕金森病风险的流行病学证据汇总
|
暴露类别 |
代表性暴露/成分 |
关键流行病学发现(效应量) |
证据强度 |
主要局限 |
|
农药 |
除草剂(百草枯)、有机氯杀虫剂、鱼藤酮 |
任何农药暴露合并OR≈1.46(职业);伞状综述合并OR≈1.63;百草枯居住/工作史风险约翻倍;有机氯在亚洲亚组稳健正关联 |
中-高(除草剂最高) |
类别异质性强,既往Meta未充分分层;暴露评估方法不可比;部分农业队列未复现剂量-反应 |
|
空气污染 |
PM₂.₅、PM₁₀、PM₂.₅₋₁₀、NO₂ |
PM₂.₅每增5 μg/m³,RR 1.10(95% CI 1.03–1.19);PM₁₀每增15 μg/m³,RR 1.18(95% CI 1.01–1.38);亚洲PM₂.₅ RR 1.19;NO₂与PD住院独立相关;混合暴露效应大于单一污染物 |
中-高 |
区域异质性大;颗粒物化学组成差异未充分刻画;混合物协同效应难以拆分 |
|
氯化溶剂 |
三氯乙烯、四氯乙烯 |
职业与居住暴露均与PD风险正相关;被列为证据最充分且最可干预的毒物类别之一 |
中 |
历史污染场地残留导致暴露持续;个体内暴露剂量难以精确回溯 |
|
重金属 |
铅、锰、汞、镉、铁、铜 |
毒理学机制明确;人群层面证据弱于农药与空气污染;铁过载-铁死亡、锰蓄积-基底节易损性获机制支持 |
中-低(人群) / 高(机制) |
金属稳态失调与“过量暴露”难以区分;生物监测窗口有限 |
注:OR为比值比,RR为相对风险,CI为置信区间。效应量来自正文所引系统综述与Meta分析,不同研究间暴露定义与参照组设置存在差异,跨行比较应谨慎。
多条毒物路径汇聚性机制
线粒体-溶酶体轴
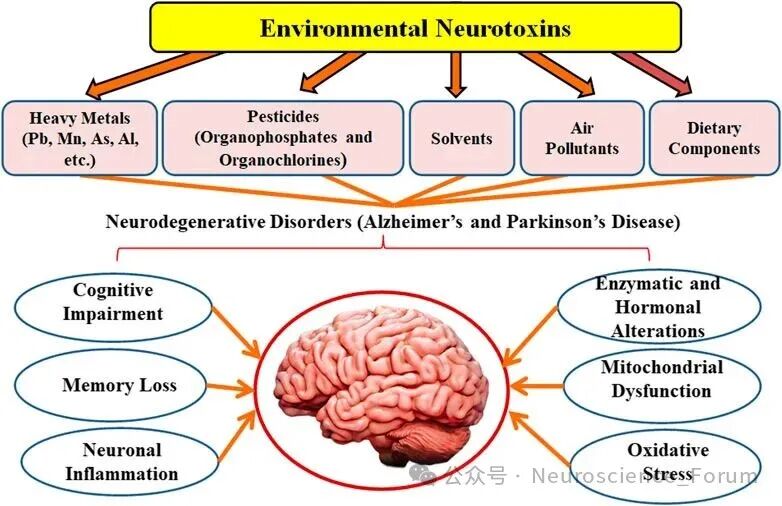
尽管农药、空气污染和氯化溶剂在化学结构与环境行为上迥异,其神经元毒性却在一个共同的下游节点上汇聚:线粒体功能与溶酶体清除能力的协同损害。PD患者黑质致密部多巴胺能神经元的线粒体复合体I活性约降低35%,ATP产出受限与活性氧升高直接促进神经元损伤;而α-突触核蛋白的聚集本身又进一步抑制复合体I形成自我强化的恶性循环。鱼藤酮是复合体I的经典抑制剂,百草枯则通过氧化还原循环产生超氧化物,二者的动物模型之所以能够较好地模拟PD的选择性易损性,正是因为它们击中了这一轴心环节。氯化溶剂的毒性代谢物同样作用于线粒体呼吸链和溶酶体膜稳定性。溶酶体功能的损害与遗传性PD中GBA1突变和LRRK2突变所揭示的路径形成呼应,提示环境毒物可能在功能层面上“模拟”遗传缺陷所造成的细胞表型。
表观遗传重编程
环境暴露并非仅产生即时的毒性效应;它们可以在基因组上留下持久的功能印记,从而将短暂或低剂量的暴露转化为长期的疾病易感性。DNA甲基化、组蛋白修饰和非编码RNA构成了这一环境记忆的主要分子载体。在PD中,环境毒物可改变SNCA、PARK2、PINK1等关键基因的甲基化状态和组蛋白乙酰化水平,进而影响α-突触核蛋白的表达量、线粒体质量控制以及炎症通路的反应阈值。百草枯和鱼藤酮暴露模型中观察到的SNCA启动子低甲基化、组蛋白pK9me3和pK27ac修饰改变以及miR-7和miR-133b的表达失调,将环境暴露与PD核心致病基因的转录调控直接联系起来。这一机制框架的一个重要推论是暴露的时机可能与剂量同等重要。发育期或成年早期的表观遗传扰动可能在数十年后才以神经退行性表型的形式显现,这也为流行病学研究中暴露—结局之间漫长的潜伏期提供了一种生物学解释。
肠-脑轴与微生物-金属界面:被忽视的入口与放大器
传统上,PD的环境病因学讨论以吸入-嗅球-脑干或血脑屏障穿透为主要暴露路径。近年来的研究则日益强调胃肠道作为环境毒物进入和放大神经病理的替代性甚至优先性门户。农药如鱼藤酮和百草枯可从肠腔转运至脑直接抑制线粒体复合体I;与此同时,肠道菌群失调通过脂多糖入血、短链脂肪酸谱改变和迷走神经炎症信号传递,系统性地增强宿主对环境毒物的易感性。菌群代谢产物本身即可促进α-突触核蛋白的聚集,而微生物来源的硫化氢则进一步加剧线粒体细胞色素c释放和氧化应激。
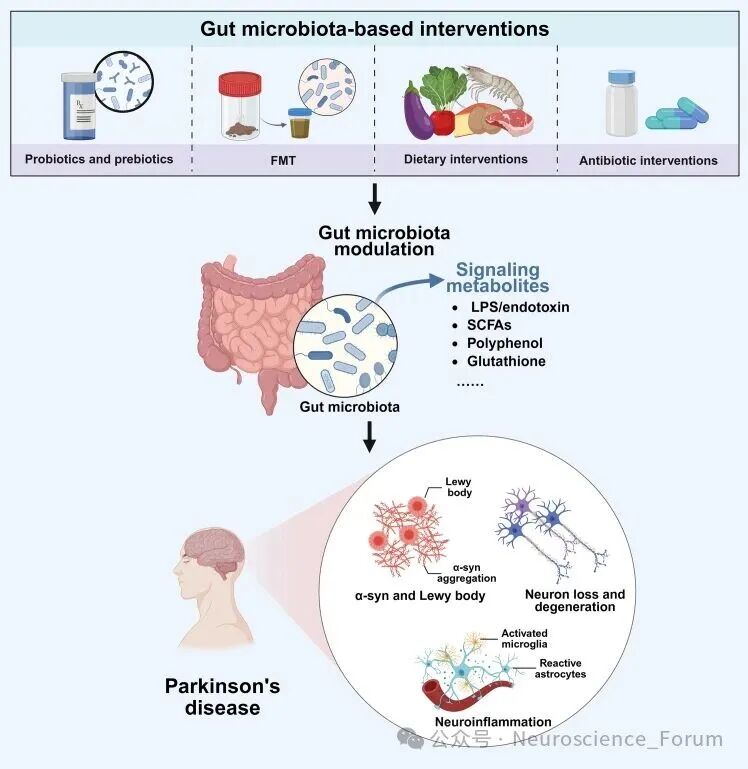
doi: 10.1016/j.isci.2025.114185.
金属稳态与微生物生态的交叠为这一框架增添了新的维度。慢性铁、锰、铜、铅、汞暴露不仅直接作用于多巴胺能神经元,还通过改变肠道微环境的金属可利用性来选择耐金属且携带毒力特征的微生物群落,由此形成一个以金属失稳为上游压力、以菌群失调和α-突触核蛋白错误折叠为下游表现的病理级联。在这一视角下,PD不再是一组平行故障的集合,而是一个从金属—微生物界面出发的系统性问题。当然,这一整合框架目前仍主要建立在临床前和相关性证据之上,其在人群中的因果权重尚待纵向微生物组—金属组学研究的检验。
表2 环境暴露的汇聚性致病机制与干预靶点矩阵
|
机制轴心 |
关键分子事件 |
涉及的主要毒物 |
与遗传性PD的呼应 |
潜在生物标志物/干预方向 |
|
线粒体-溶酶体轴 |
复合体I抑制、ROS升高、ATP耗竭;溶酶体膜不稳定、自噬流受阻;α-突触核蛋白聚集进一步抑制复合体I |
鱼藤酮、百草枯、氯化溶剂代谢物 |
GBA1、LRRK2、PINK1/Parkin |
复合体I活性、溶酶体功能标志物;线粒体靶向抗氧化剂 |
|
表观遗传重编程 |
SNCA启动子低甲基化、pK9me3/pK27ac修饰改变、miR-7与miR-133b失调 |
百草枯、鱼藤酮 |
SNCA、PARK2、PINK1 |
外周血甲基化谱、miRNA signature;暴露记忆的纵向追踪 |
|
肠-脑轴与微生物-金属界面 |
菌群失调、LPS入血、短链脂肪酸谱改变、迷走神经炎症信号;金属改变肠道微环境的选择压力 |
农药、重金属(铁、锰、铜、铅、汞) |
GBA1/LRRK2在肠神经与细胞中的表达交汇 |
菌群组成、金属组学、炎症因子;饮食—菌群—金属联合干预 |
|
神经炎症 |
小胶质细胞活化、促炎因子释放、氧化应激放大 |
空气污染颗粒物、农药、重金属 |
LRRK2在免疫细胞中的功能 |
PET小胶质细胞成像、外周炎症标志物 |
从单因素到暴露组
基因-环境交互
将环境病因学与遗传学对立起来是一种概念上的误导。基因变异在很大程度上决定了个体对环境毒物的代谢效率、血脑屏障通透性、DNA修复能力以及多巴胺能神经元的基线脆弱性。在PD中,最常见的遗传风险因素GBA1和LRRK2的致病性变异,其外显率远低于100%,这本身就提示环境修饰因子的存在。 职业性农药暴露与GBA风险变异携带者中PD风险升高及症状进展加速相关,携带LRRK2变异且有职业农药暴露史的个体亦呈现PD风险的非显著性升高。动物实验进一步支持这一交互的方向性,LRRK2敲除小鼠对百草枯的致死性和行为效应表现出抵抗,而携带LRRK2-G2019S突变的小鼠则表现出应激相关反应的增强。基因-环境交互的临床含义在于遗传易感性不应被视为命运,而应被理解为对环境暴露的差异性响应能力;这恰恰强化而非削弱了针对暴露的预防策略的合理性。
保护性因素与暴露组的双向性
环境病因学的版图并非仅由风险因素构成。吸烟与咖啡因摄入与PD风险之间稳健的负关联是PD流行病学中最具可重复性的发现之一,大型病例对照数据显示咖啡因摄入的OR约为0.43,烟草使用的OR约为0.70。目前这些关联的机制解释仍有争议,烟碱型乙酰胆碱受体的刺激、腺苷A₂A受体拮抗以及烟草中非尼古丁成分的MAO抑制活性均被提出,但其存在本身即具有重要意义:它表明PD的环境相关风险谱是双向可调的,外源性暴露既可能加速也可能延缓病理进程。
更为根本的是个体在生命历程中从不只暴露于单一毒物。农药、颗粒物、氯化溶剂、重金属以及生活方式因素在真实世界中以混合物和时序序列的形式共存并相互作用。暴露组框架将这一现实概念化为从传记到生物学的转化过程:一般外暴露、特定外暴露与内暴露在生命周期的不同窗口累积,并与遗传背景交互,最终塑造疾病的生物学表型。在这一框架下,累积的职业暴露负担与PD及帕金森综合征的关联已在匹配病例对照研究中得到初步验证,且农药在所有暴露类别中权重最高。暴露组路径的方法学优势在于它迫使研究者从是否存在单一毒物的效应转向多种暴露的联合结构如何产生可识别的风险模式,这与PD多因素、长潜伏期的病因学特征在概念上更为契合。
预防范式证据已足以行动,障碍在于结构与观念
如果前述证据足以支持环境因素在PD病因中占据主导地位这一判断,那么随之而来的逻辑结论是PD的疾病负担在很大程度上是可以通过结构性干预来削弱的。这一判断的实践含义在三个层面上展开。
第一,初级预防的靶点已经清晰。
农药的注册与使用监管、氯化溶剂的淘汰与污染场地修复、空气质量的持续改善,均具有明确的立法和行政抓手。美国对全氯乙烯和三氯乙烯的禁令表明当证据积累到一定阈值且患者倡导形成政治动能时,环境病因学证据可以转化为具有实质影响的公共卫生行动。中国的空气污染治理经验亦提示大规模的结构性干预能够在人群层面改变暴露分布,尽管其对PD发病率的长期效应尚需时间才能显现。
第二,暴露测量与生物标志物的改进是将预防从群体水平推进到个体水平的关键瓶颈。
当前PD流行病学的主要局限不在于缺乏统计学关联,而在于暴露评估的粗粒度:职业史自报、居住地代理和区域空气监测数据无法捕捉个体层面的实际内暴露剂量、代谢活化程度和关键暴露窗口。将暴露组学、生物监测与电子健康记录相结合的前瞻性队列,以及针对高风险职业人群(农业工人、干洗从业者、金属加工工人)的靶向监测,是弥合这一缺口的必要路径。
第三,也是最具挑战性的一点是病因学证据向临床和公共卫生实践转化的制度惰性。
PD长期以来被建构为一种不可避免的衰老相关神经退行性疾病,这一叙事塑造了以症状管理为中心的研究资助格局和临床实践模式。将PD重新框定为可预防的环境相关疾病,要求在研究优先级、监管科学和医学教育三个层面同时发生转向。这一转向的阻力不仅来自科学上的不确定性,剂量、时机、联合暴露和个体易感性的精细刻画确实远未完成,更来自将不确定性作为不作为理由的制度惯性。
结语与展望
帕金森病环境暴露研究正处于一个具有范式意义的转折点上。遗传学并未被否定,但其在散发性PD病因中的权重被重新校准;环境毒物不再被视作触发因素层面的修饰变量而被提升为疾病发生的主导性贡献者。农药、空气污染和氯化溶剂这三类广泛存在且可被监管的暴露,提供了从病因学证据走向预防行动的最直接路径。线粒体-溶酶体轴、表观遗传重编程和肠-脑-金属界面则为理解外源毒物如何转化为选择性多巴胺能神经元死亡提供了日益连贯的机制语言。
目前研究尚待解决的核心问题同样清晰:①暴露的剂量-反应关系在低剂量端仍不确定;②关键暴露窗口(发育期、成年早期、围发病期)的相对重要性缺乏人群级纵向数据;③混合暴露的联合效应建模仍处于方法学探索阶段;④基因—环境交互在常见变异层面的效应量及其临床可操作性有待更大规模、更多样化人群的验证。然而,这些不确定性不应被误读为证据不足。在公共卫生史上,从不吸烟到控制空气污染预防范式的确立很少等待因果链的每一个环节都被完美阐明。对于一种患病率持续攀升、现有治疗仅能缓解症状而无法改变病程的神经退行性疾病而言,将预防置于研究议程和卫生政策的核心位置已不再是一个可以推迟的选择。
参考文献
-
Dorsey ER, et al. Environmental toxicants and Parkinson's disease: recent evidence, risks, and prevention opportunities. Lancet Neurol. 2025 Nov;24(11):976-986. doi: 10.1016/S1474-4422(25)00287-X.
-
da Silva PHP, et al. Revisiting the Association of Pesticide Exposure and Parkinson's Disease: Systematic Review and Meta-Analysis. Environ Toxicol. 2026 Oct;41(10):875-888. doi: 10.1002/tox.70041.
-
Tien-Smith AZ, et al. Association of long-term outdoor air pollution exposure with incidence of Parkinson's disease, multiple sclerosis and motor neuron diseases: a systematic review and meta-analysis. Environ Int. 2026 Aug;214:110377. doi: 10.1016/j.envint.2026.110377.
-
Bai L, et al. Associations of ambient particulate matter and nitrogen dioxide with hospital admissions for Parkinson's disease: A nationwide case-crossover study in China. Environ Pollut. 2025 Nov 15;385:127062. doi: 10.1016/j.envpol.2025.127062.
-
Singh H, et al. Epigenetic mechanisms linking environmental exposure to Parkinson's disease: A comprehensive review. Neuroscience. 2025 Oct 15;585:367-380. doi: 10.1016/j.neuroscience.2025.08.060.
-
Jin X, et al. Gut microbiota and Parkinson's disease: exploring pathogenesis and potential therapeutic strategies from a gut-brain axis perspective. iScience. 2025 Dec 4;29(2):114185. doi: 10.1016/j.isci.2025.114185.
-
Subramanian I. Why advocates for Parkinson's disease prevention are cheering a US ban on a dry cleaning solvent. BMJ. 2025 Feb 17;388:r202. doi: 10.1136/bmj.r202.
-
Hong SW, et al. Smoking, coffee intake, and Parkinson's disease: Potential protective mechanisms and components. Neurotoxicology. 2025 Jan;106:48-63. doi: 10.1016/j.neuro.2024.12.003.
-
Brown EG, et al. Occupational Pesticide Exposure in Parkinson's Disease Related to GBA and LRRK2 Variants. J Parkinsons Dis. 2024;14(4):737-746. doi: 10.3233/JPD-240015.
-
Xu Y, et al. Environmental and occupational exposure to organochlorine pesticides associated with Parkinson's disease risk: A systematic review and meta-analysis based on epidemiological evidence. Public Health. 2024 Dec;237:374-386. doi: 10.1016/j.puhe.2024.10.035.
-
Okubadejo NU, et al. Addressing Gaps in Parkinson's Disease Etiology: The Need for a Polyexposure Score. Mov Disord. 2026 May;41(5):1085-1090. doi: 10.1002/mds.70231.