深度解析医学证据,lxfs.net为你支撑决策
在临床中,部分检测项目因缺乏商业化试剂而面临诊断瓶颈,尤其是在提升患者就医体验、罕见病或突发传染病等特定情形下表现尤为突出。由于研发和注册成本高,投资收益及政策环境等均存在较大的不确定性,此类试剂通常难以实现商业化,无法使临床获益。
2021年2月9日,国务院第739号令发布了新版《医疗器械监督管理条例》[1],并自2021年6月1日起实施。该条例第五十三条规定:“对国内尚无同品种产品上市的体外诊断试剂,符合条件的医疗机构根据本单位的临床需要,可自行研制,在执业医师指导下在本单位内使用。”
根据条例规定,医院需建立院内管理制度,对项目立项、质量控制、伦理审查等内容进行全流程监管,确保在合法合规、风险可控的前提下开展工作。对医院而言,此规定既是满足临床特定需求、推动技术创新的重要机遇,也是一项重大挑战。2021年11月起,国家药品监督管理局启动医疗机构自行研制使用体外诊断试剂的试点调研工作,旨在充分借鉴国外相关管理经验的基础上,突破“一管就死、一放就乱”的现实困境。
2022年12月,国家卫生健康委员会与国家药品监督管理局综合司联合发布了《关于开展医疗机构自行研制使用体外诊断试剂试点工作的通知》(药监综械注〔2022〕101 号),同时也公布了第一批试点机构名单。第一批试点单位包括10家机构,共39个项目,其中北京协和医院有9个项目通过评审(包括2个罕见病项目)。作为全国顶尖的综合性医疗机构和疑难病诊治中心,北京协和医院年接诊患者逾400万人次,年住院患者超10万人次,其中疑难危重病例占比70%以上,对自制试剂的需求十分迫切。
为响应新政策,医院确立了“制度先行、稳妥推进、质量为本”的基本原则,并设计了整个项目的实施路径。截至2025年12月,医院已成功备案5个项目(包括1个罕见病项目),院内自制和委托制备的试剂均有覆盖。本文对备案成功项目进行回顾性分析与总结,旨在构建并阐述科学、合规且具备普适性的院内自制试剂全流程管理范式,从而为同类机构提供理论和实践参考。
1 国内外对自制试剂的管理要求
1.1 美国对自制试剂的管理要求
在美国,自制试剂主要由医疗保险和医疗补助服务中心(CMS)及食品药品监督管理局(FDA)分别从“临床应用”和 “产品管理”两方面进行监管[2-4]。早期,FDA考虑到自制试剂低风险特征,通常以自由裁量权形式进行监管。2024年4月30日,FDA发布了关于自制试剂的最终规章,明确将其作为医疗器械纳入FDA的监管范围,并在4年内分阶段取消自由裁量权[5-6]。
1.2 欧盟(地区)对自制试剂的管理要求
2017年,欧盟(地区)发布《体外诊断医疗器械法规》(IVDR),并于2022年正式实施,此法规标志着监管方式的根本性提升[7-9]。新法规依据产品预期用途、个人与公共健康风险及潜在诊断错误对患者的影响,对体外诊断试剂进行了更为严格的风险分级,并首次明确将自制试剂纳入监管范畴,实施从符合性评估到上市后监督的全周期管理。
1.3 我国对自制试剂的管理要求
2021年8月,国家市场监督管理总局第48号令发布《体外诊断试剂注册与备案管理办法》[10]。该办法第一百二十三条在严格限定适用范围与主体责任的前提下,为医疗机构应对临床特定需求、开展精准诊断提供了制度性出口,标志着我国对自制试剂的监管进入深入探索的全新阶段。
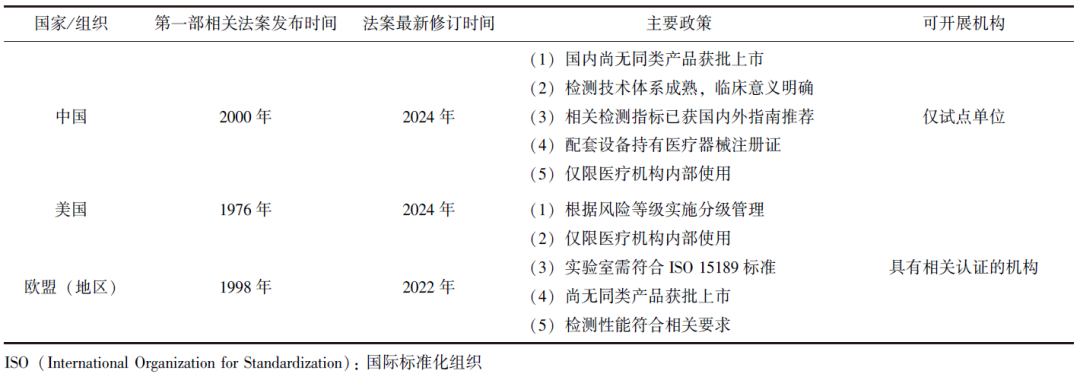
然而,与美国及欧盟(地区)相比,我国在实验室自制试剂检测方面起步较晚,相对落后,且目前仍仅允许个别试点机构开展[11-13] (表1)。根据试点情况,我国未来或可参照欧美模式,将自制试剂开展范围拓宽至符合国际标准化组织(ISO)15189标准的实验室,并根据风险等级实施分级管理。
表1 中国、美国及欧盟(地区)实验室自制试剂检测相关政策比较
2 自行研制体外诊断试剂专项工作实施路径
2.1 自行研制体外诊断试剂项目专项工作组
由北京协和医院医务处牵头,制订院内自制试剂项目的具体实施方案,统筹管理项目立项、遴选、试剂制备及使用等环节的运行,并负责监督与质量管理协调工作。项目参与部门包括科研处、临床药理研究中心、绩效与运营管理办公室(简称“运营办”)、门诊部、开发公司、医学工程处、信息中心、宣传处、法务办公室、财务处、审计处、纪检监察室、医疗保险管理处、病案科以及研究者小组等,并由以上部门以及其他相关部门共同构成项目实施与管理专项工作组。工作组每季度召开工作例会,协调各小组工作,推进院内自制试剂项目的整体进展,组织架构见图1。
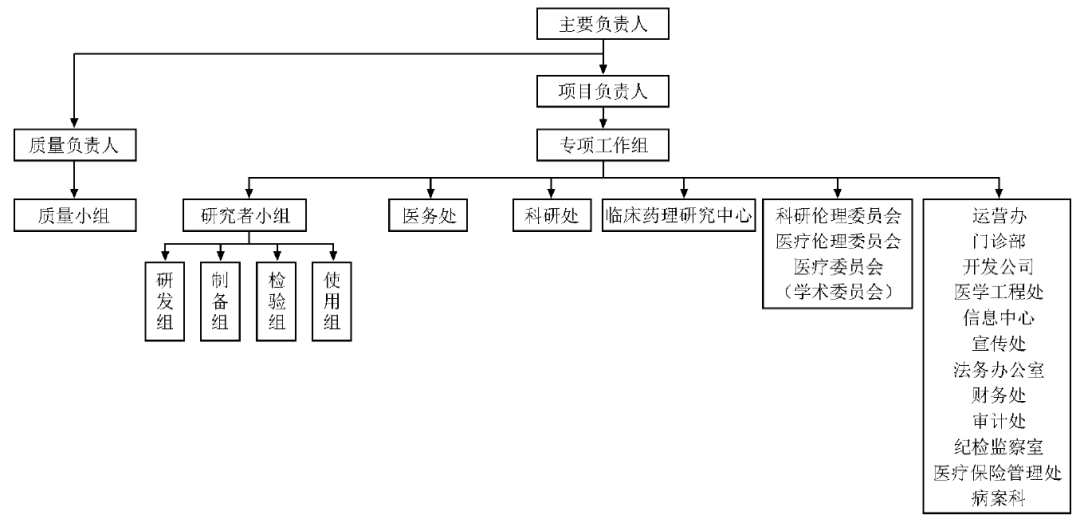
图1 北京协和医院自行研制体外诊断试剂组织架构图
2.2 自行研制体外诊断试剂质量小组
结合《医疗器械质量管理体系用于法规的要求》(ISO 13485)和《医学实验室-质量和能力标准》(ISO 15189)等体系要求,并结合《医疗设备:风险管理在医疗设备中的应用》(ISO 14971)风险管理要求,建立北京协和医院自行研制使用体外诊断试剂的质量管理体系。该体系包含质量手册、文件控制程序、自制试剂管理控制程序、管理评审控制程序等文件。质量小组由质量监督员组成,监督各研究者小组质量体系运行及生产质量控制情况,并每月向质量负责人汇报院内自制试剂质量情况。
2.3《北京协和医院自行研制使用体外诊断试剂管理办法》的制定
基于国务院《医疗器械监督管理条例》及国家药品监督管理局、国家卫生健康委员会相关试点文件要求,并结合医院实际情况,制定了《北京协和医院自行研制使用体外诊断试剂管理办法》。该办法作为纲领性指导文件,旨在通过明确自制试剂定义、各部门权责分工与管理原则,对院内试剂立项、生产、使用及转化进行全流程规范化管理,以保障试剂质量、医疗安全与患者权益。
该管理办法首先建立项目负责人和质量负责人机制,医疗副院长担任项目负责人,检验科相关负责人同时兼任质量负责人。在项目负责人领导下,成立院内自制试剂专项工作组,组长由医务处负责人担任,牵头制订实施方案,具体落实项目立项、实验研究、性能验证、试剂制备和使用等运行管理工作,并监督、协管质量管理工作;在质量负责人领导下成立院内自制试剂质量小组,负责建立质量管理体系并保证其运行。
该办法同时制定了与院内自制试剂相关的管理流程和工作要求。项目立项阶段,自制试剂品种应符合试点通知规定的“国内尚无同品种产品上市,且相关产品技术成熟,临床意义明确”等要求;项目申请前,进行充分调研并制订详细研制方案,内容包括试剂名称、用途、原理、组成成分、配置方法、质量标准、稳定性研究、安全性评价及研究人员资质要求等。
对于已成功备案并在临床开展的资质试剂项目,专项工作组实施全流程监管,以保证质量与安全。此外,管理办法还对制备区域及设施、制备时间进行了明确规定,不符合自制条件的品种可委托有资质的企业生产,同时对相关质量标准、使用范围、使用登记制度及试点项目专项工作组季度例会等均进行了明确要求。最后,该办法针对不合格品、不良事件、安全风险、合规性缺失及项目推进不力等情况均制定了相应处罚条例。
2.4 项目遴选与管理
项目遴选:研发和使用实验室自制试剂的前提条件之一是“国内尚无同品种产品上市”。在项目建立遴选环节,医院以终为始,结合临床需求紧迫性、技术可行性、成本效益、风险等级等内容,遴选最有可能转化上市的自制试剂项目。后经伦理委员会和学术委员会审查,由院长办公会决策,院内遴选后的项目报送国家药品监督管理局审批。医院共报送12个项目,经严格遴选,最终实现9个项目获批,报送获批率高达75%。
过程管理:严格管理项目实施过程中的各个环节,确保全程可追溯。在项目设计环节,明确项目目标、技术要求、法规标准等,确保设计方向正确;在技术输出环节,明确试剂配方、生产工艺、质量标准等,并制订关键工艺参数监控点,确保整个过程可追溯;质量控制方面,在内部质控品设置方案基础上增加自检或第三方验证报告环节,对灵敏度、特异度、重复性等指标进行确认。
生产制备环节可分为院内自制和委托制备两种方式。院内自制适用于生产工艺相对简单,受众群体小且后期收益较少的项目,以服务临床为目的;委托制备适用于批量生产、受众群体大且具有一定经济效益的项目。遴选具有相应资质和经验的企业委托生产,在合同中明确双方职责,并对相关人员进行培训。定期对委托企业进行审核,确保质量体系的运行状态符合规定和标准,复核记录和检验报告,对试剂盒成品进行验收放行。
3 自行研制体外诊断试剂项目典型成功案例
北京协和医院第1个备案成功的项目是洋白蜡花粉过敏原特异性球蛋白E(IgE)抗体检测试剂盒(化学发光免疫分析法)。全国范围内,每年需接受洋白蜡过敏检测的患者约40万例,其中北京协和医院每年接诊约2万例,其检测量约占全国的5%。既往过敏均采用皮肤点刺试验,该方式虽快速、简便,但患者存在不适感及假阴性风险。
鉴于此类患者群体数量庞大、项目转化前景好,而院内不具备符合试剂生产质量管理规范的生产线,因此选择委托制备方式进行生产。项目立项成功后,医院相继完成了委托企业调研与制备遴选、签订委托协议、工艺确认、中期试验验证、备案材料准备及取证,并开展了临床应用及备案后核查。
该项目目前已正式运行近1年,累计检测约6000余例,未发生不良事件。患者主要来源于普通门诊、特需门诊和国际医疗部门诊,收费项目为血清过敏原特异性IgE测定,此项目已有收费立项,收费检测标准与其他过敏原一致,其中普通/特需门诊收费90元/次,国际医疗部门诊收费180元/次。
按照收费均价100元/次,年检测数量为11 000例次(备案初期检测数量略显不足,预计第2年开始可达到并超过该水平)进行估算,年总收入约110万元,扣除成本(研发、备案等一次性投入成本约20万元;原料、设备维护及人员成本等持续性投入约80万元/年)后,第1年即可收回成本。预计从第2年起,随检测数量持续上升,单位生产成本将逐步下降,后续利润可支持科室持续推进同类项目。该项目的成功也为院内其他自制试剂项目的开展起到示范和推动作用。
4 实践经验与现实困境
北京协和医院备案项目进展迅速,核心经验可总结为如下3个方面:高质量项目遴选、定期会议交流和备案材料审核双轨制。
1 高质量项目遴选:以临床需求紧迫性作为项目遴选的首要核心标准,同时优先选择市场应用广泛、制备成本可接受的项目,由易至难逐步推进;
2 定期会议沟通交流: 项目专项工作组实行季度例会制,由主管院领导参会,沟通项目进度,交流分享经验,部署下一步工作,形成“问题收集-经验分享-协同解决”的闭环管理机制;
3 备案材料审核双轨制:正式提交纸质备案材料前,增设预审环节。项目组先将材料电子版报送国家药品监督管理局器械审定中心和注册处等部门,完成材料完整性与规范性初审,院内相关部门同步进行初审,待各方意见反馈后统一修订并线下提交,从而大幅提升备案审核效率。
根据《关于开展医疗机构自行研制使用体外诊断试剂试点工作的通知》文件要求,试点自制试剂应在执业医师指导下仅在本医疗机构内使用。建议下一步可逐步放宽限制,允许在医疗机构的医联体成员单位及支援国家区域医疗中心的建设单位(如北京协和医院澳门医学中心、北京协和医院对口支援的西藏自治区人民医院等)内使用,加快推动本单位成果转化,促进优质检测服务尽早惠及成员单位和当地患者。
项目推进过程中,部分罕见病项目因预期临床检测频次有限且商业化回报不高,在进入临床验证与注册转化环节推进较为困难。为解决这一困境,相关项目正探索依据《医疗器械附条件批准上市指导原则》[14],以附加条件方式申请注册审批,从而加速转化上市,使更多患者获益。
真实世界研究可大幅缩短临床验证时间,减少成本,使更多患者尽快获益。在注册环节,能否以真实世界研究数据作为支持产品上市的关键证据,是当前亟待明确的政策要点。北京协和医院围绕洋白蜡花粉过敏原特异性IgE抗体检测项目,开展了一项基于医院信息系统的多中心观察性研究(共设3个中心,样本量约为1000例),比较皮内试验与体外特异性IgE检测的一致性,为后续注册申报积累了真实世界证据。
为推进真实世界研究,医院成立专项工作组,遴选第三方咨询公司进行技术支持,由专项工作组定期推进工作,包括按照药物临床试验质量管理规范要求进行伦理审查、启动临床试验、从真实病历中调取数据脱敏后进行数据清洗、统计学分析及专家评审等。该项目截至发稿时已完成注册上市。
5 小结与展望
工业化进程的加剧和气候变化导致花粉症发病率持续上升,北方地区种植的洋白蜡已成为花粉过敏患者的重要致敏原。目前,市面上已存在多种过敏原特异性抗体检测试剂,但洋白蜡花粉IgE抗体检测仍属空白。洋白蜡花粉过敏原特异性IgE抗体检测可准确检测患者血清中洋白蜡花粉特异性IgE抗体水平,是制订个性化治疗方案的关键参考。该检测项目患者需求量大,北京协和医院年检测量约为11 000例,成功转化注册上市可惠及更广泛的患者群体,具有显著的社会和商业价值。
本研究团队在上述背景下,以洋白蜡花粉过敏原特异性IgE抗体检测项目为研究对象,对该项目的经济效益进行预估,以期为自制试剂项目的经济评价提供参考。经济效益评估表明,医疗机构开展自制试剂项目不仅是执行国家政策,更是实现医疗机构与患者双赢的有效途径。北京协和医院成功开展的试点项目,一定程度上推动了从实验室科研到临床应用的转化能力提升,巩固和提升了相关科室在专业领域的权威地位,增加了患者黏性。
展望未来,自制试剂项目管理流程需持续优化:
1 根据项目方法学特点,制订标准化管理路径,以提升流程的规范性与可复制性;
2 分类开展委托制备供应商及临床验证单位的遴选工作,确保专业能力与项目需求精准对接;
3 对委托单位建立常态化考核、评估与管理机制,从项目源头发力,推动自制试剂项目管理工作提质增效。
本次试点是我国医疗主管部门在自制试剂监管方面的重要创新,在确保安全可控的前提下,赋予高水平医疗机构必要的创新自主权,以解决“市场无供应,但临床有需求”的痛点,在鼓励创新与保障安全之间努力寻求平衡。同时,其为医疗机构应对无商业化试剂情形(如罕见病)提供了方向指引,打通了实验室技术与临床应用之间的“最后一公里”。
参考文献
[1]中华人民共和国国务院. 医疗器械监督管理条例[EB/OL].(2021-02-09)[2025-12-05]. https://www.gov.cn/gongbao/content/2021/content_5595920.htm.
[2]刘东来,石大伟,张春涛. 美国对实验室研发诊断试剂的监管之路[J]. 中国新药杂志,2016,25(3): 244-252.
[3]韩昭昭,赵阳,吕允凤,等. 浅析美国实验室研发试剂监管模式[J]. 中国医疗器械杂志,2022,46(5): 534-537.
[4]Food and Drug Administration,HHS. Medical devices; laboratory developed tests(Proposed rule)[EB/OL].(2023-10-03)[2025-12-01].https://www.federalregister.gov/documents/2023/10/03/2023-21662/medical-devices-laboratory-developed-tests.
[5]Food and Drug Administration,HHS. Medical devices; laboratory developed tests(final rule)[EB/OL].(2024-05-06) [2025-12-01]. https://www.federalregister.gov/documents/2024/05/06/2024-08935/medical-devices-laboratory-developed-tests.
[6]周良彬,汤智,张春青,等. 美国食品药品监督管理局最新实验室开发试剂(LDT) 监管政策的思路探究及启示[J]. 中国医疗器械信息,2024,30(13): 1-7,22.
[7]施一然,梁毅. 我国临床实验室自建检测方法管理优化及对策建议[J]. 中国药业,2019,28(12): 92-95.
[8]赵庆亚,刘歆. 浅谈国内外医疗机构临床检测实验室自建项目的监管模式[J]. 中国医疗器械信息,2023,29(23): 1-3.
[9]周良彬,李伟松,黄颖. 国内外医疗机构自制试剂监管政策发展历史与借鉴[J]. 中国食品药品监管,2022(5): 84-93.
[10]国家市场监督管理总局. 体外诊断试剂注册与备案管理办法[EB/OL].(2021-08-26)[2025-12-05]. https://www.gov.cn/gongbao/content/2021/content_5654784.htm.
[11]Food and Drug Administration. FDA takes action aimed at helping to ensure the safety and effectiveness of laboratory developed tests[EB/OL].(2024-04-29)[2025-12-05]. https://www.fda.gov/news-events/press-announcements/fda-takes-action-aimed-helping-ensure-safety-and-effective-ness-laboratory-developed-tests.
[12]The European Parliament and the Council of the European Union. Regulation(EU) 2017/746 of the European Parliament and of the Council of 5 April 2017 on in vitro diagnostic medical devices and repealing Directive 98/79/EC and Commission Decision 2010/227/EU(Text with EEA relevance.)[EB/OL].(2017-05-05)[2025-12-05]. https://eur-lex.europa.eu/eli/reg/2017/746/oj/eng.
[13]沈士祺,谢泽宁,刘志刚,等. 公立医院医疗机构自行研制体外诊断试剂的发展现况及政策建议[J]. 健康发展与政策研究,2025,28(1): 98-103.
[14]国家药品监督管理局. 国家药监局关于发布医疗器械附条件批准上市指导原则的通告(2019年第93号)[EB/OL].(2019-12-20)[2025-12-05]. https://www.nmpa.gov.cn/xxgk/ggtg/ylqxggtg/ylqxqtggtg/20191220165 501815.html.