深度解析医学证据,lxfs.net为你支撑决策
体细胞突变可引发癌症、炎症性疾病以及神经系统疾病等。由于体细胞突变等位基因频率(VAF)较低、种系突变的混杂性等影响,体细胞突变检测的准确性仍面临技术挑战。而突变检测的准确性不仅取决于测序技术,还取决于用于比对的参考基因组。目前,没有任何单一的线性参考基因组(如GRCh38)能够充分捕捉人类基因组多样性;而特异性组装(DSAs)虽然能准确表征个体基因组,但其应用受到成本和技术障碍的限制。
对此,美国华盛顿大学医学院王艇教授团队及合作者提出了另一种方案,即将基于图的人类泛基因组应用于体细胞突变检测。研究表明,泛基因组可以提高短读长和长读长测序的比对质量,从而提升体细胞突变检测的准确性;泛基因组个性化可以部分模拟DSA,减少种系突变影响,实现对GRCh38中缺失或代表性不足位点中的突变检测,进一步提高突变检测的准确性,有助于更好地区分体细胞突变和种系突变,实现更全面的体细胞突变分析。
研究团队共提出两种基于泛基因组的体细胞突变检测策略:(1) 与泛基因组本身进行比对;(2) 利用泛基因组的DSA。研究使用HapMap细胞系混合样本(图1A)和黑色素瘤细胞系COLO829(图1B)的短读长和长读长全基因组测序(WGS)数据,比较了三种参考类型(GRCh38、泛基因组和泛基因组推断的DSA)的体细胞突变检测性能,包括SNV、Indel和结构变异(SV)以及突变特征(单碱基替换SBS和双碱基替换DBS)(图1C,D)。
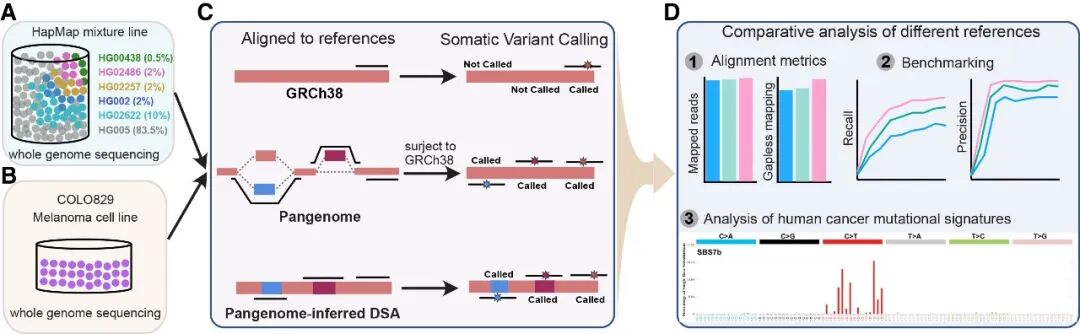
图1.基准研究的流程示意图
提高比对质量,提升检测准确性
研究首先评估了泛基因组能否在不包含其组装序列的情况下HapMap的种系细胞和体细胞样本,发现不含HapMap样本的泛基因组图谱可以捕获HapMap样本的大多数变异,可被视为具有代表性的参考图谱(图2A-C)。研究人员将HapMap混合样本的短读段和长读段与各个基因组图谱进行了比对。与GRCh38相比,基于泛基因组的比对质量显著提高:长读段和短读段中正确配对、无间隙且完全比对的读段数量均出现显著且可比的增加(图2D,E)。与GRCh38相比,泛基因组能将读段锚定在准确区域,并在整个基因组中产生更均匀的覆盖度,更具代表性。
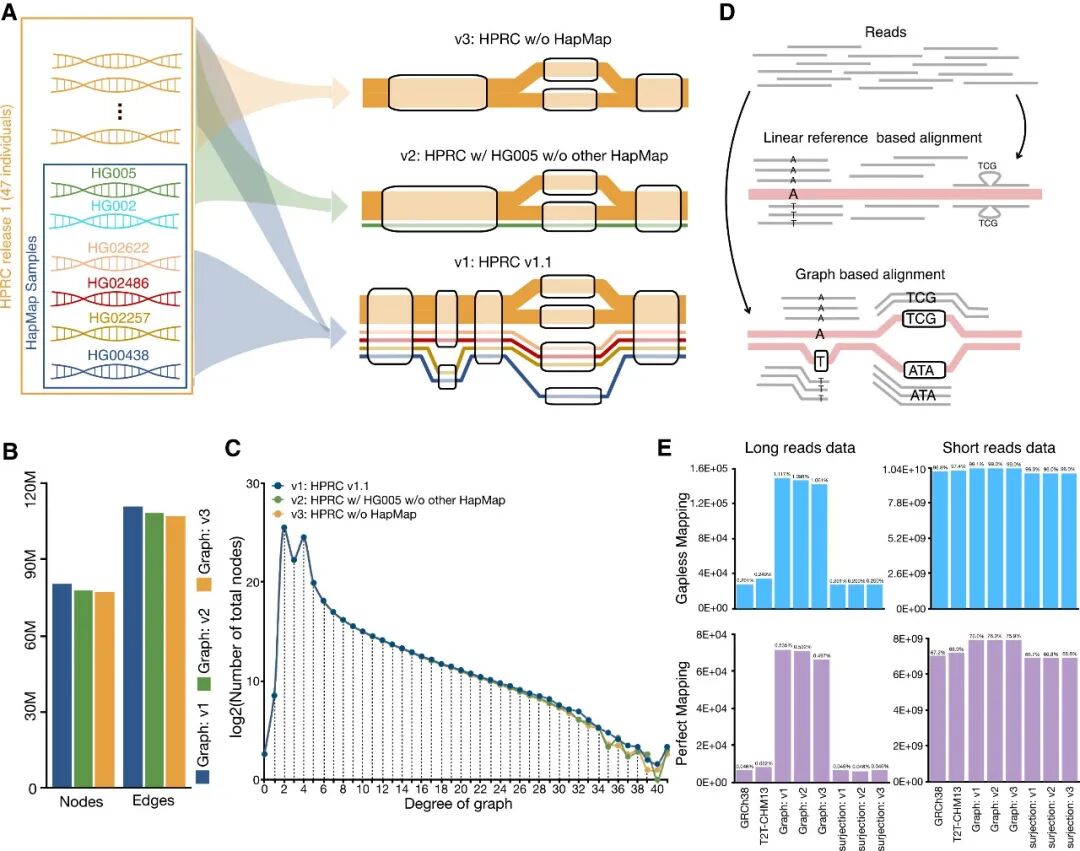
图2.评估泛基因组组成如何影响突变表示与比对质量。
那么改进的比对质量能否提高体细胞突变检测的准确性?
在HapMap混合样本的短读长和长读长WGS数据中,泛基因组在所有VAF区间内将SNV检测的精确度和召回率提高了0%-16.5%:总体准确性从0.9625提高到0.9734,召回率从0.7145提高到0.7284(图3A)。这种改进在极端区域最为显著,SNV检测准确性从0.7908提高到0.8506,召回率从0.4802提高到0.5069。此外,无论图谱中是否存在DSA ,泛基因组都能提高变异检测的准确性。同时,泛基因组可以检测到GRCh38无法检测或错误定位的体细胞突变,例如包含两个重复L1PA3元件的chr12:80,449,114-80,466,689位点(图3B)。
与GRCh38相比,泛基因组将体细胞Indel检测的准确性从0.7410提高到 0.7564。两者的SV检测准确性和召回率基本相当,但排除嵌套SV 后,泛基因组的表现优于GRCh38。
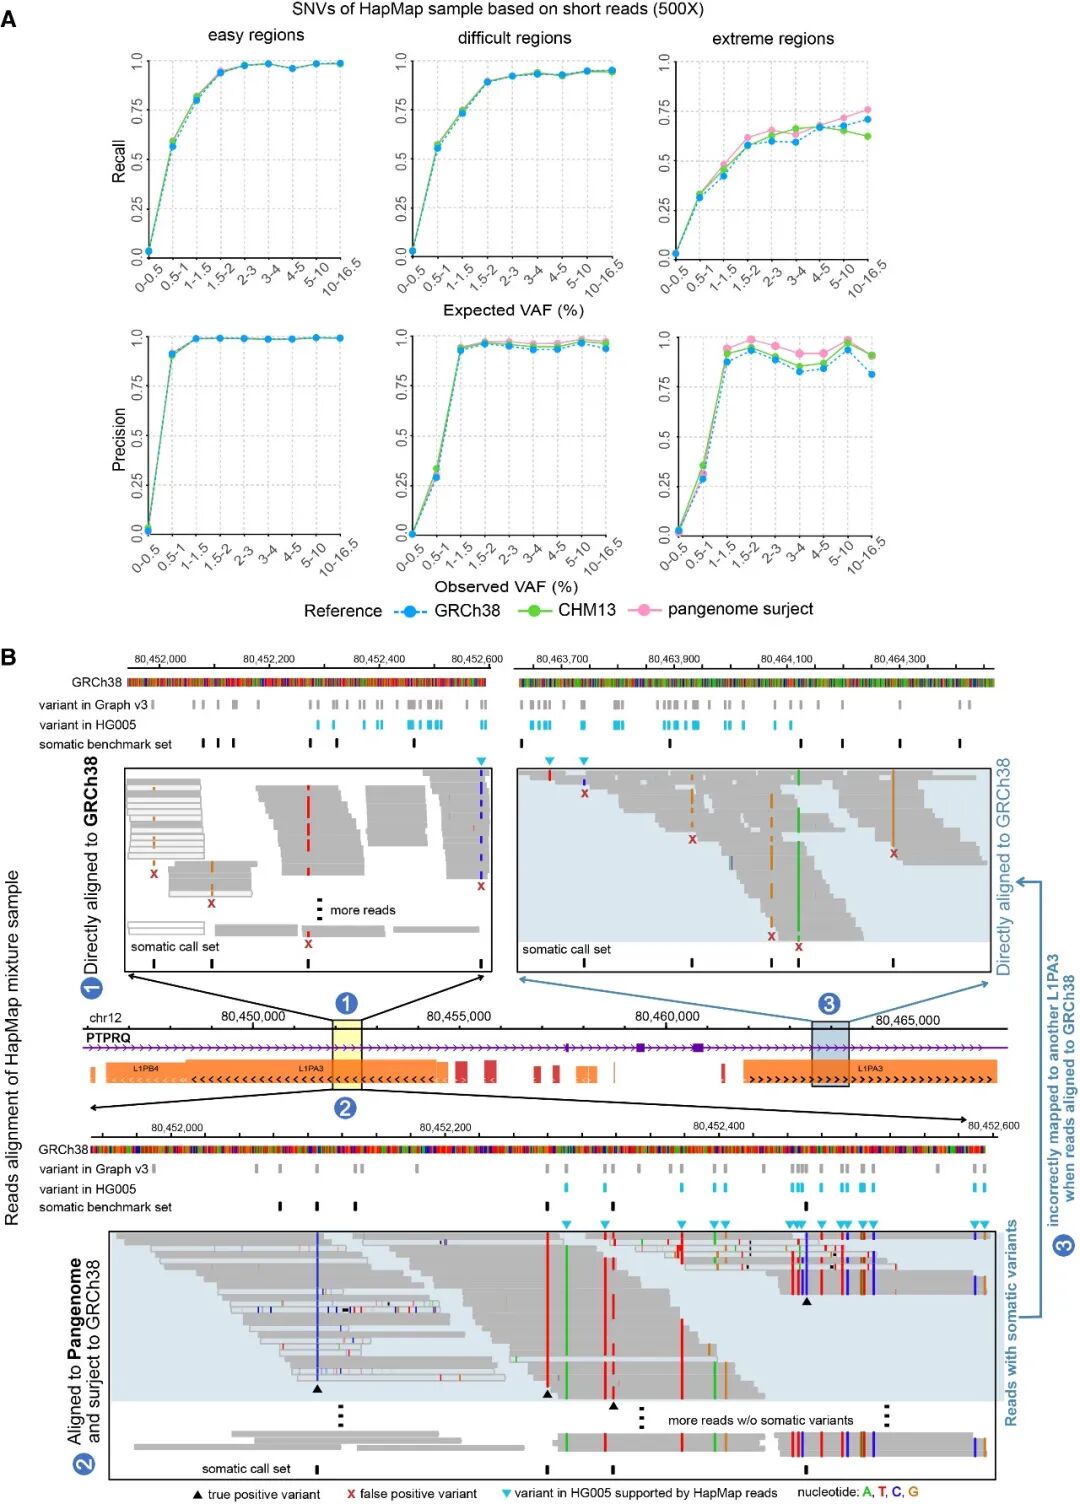
图3. 泛基因组可提升HapMap混合样本中体细胞突变检测。
减少种系污染
研究团队利用泛基因组推断并部分重建了个性化种系DSA,包括存在于个体但GRCh38缺失的序列(图4)。研究使用泛基因组和HG005短读长WGS数据作为个性化输入推断DSA,并将GRCh38以及HG005的泛基因组推断DSA与HG005的二倍体组装进行比对。结果显示,与GRCh38相比,泛基因组推断DSA与HG005的遗传差异较小,替换、Indel数量也更少(图4A)。
泛基因组推断的DSA在比对阶段过滤掉了大部分HG005纯合子种系变异,其VAF分布与HG005组装获得的分布大致相同(图4D)。在SNV、indel和SV的检测方面,泛基因组推断DSA的准确性和召回率与HG005母系和父系基因组组装相当,并超过了GRCh38,且这种改进在困难和极端区域最为显著(图4E)。而泛基因组推断的DSA在SNV、indel和SV的检测方面也优于泛基因组(映射到GRCh38)。此外,泛基因组推断DSA将体细胞突变检测提升至接近真实DSA水平的程度,同时避免了将突变映射至GRCh38时所产生的部分局限性。
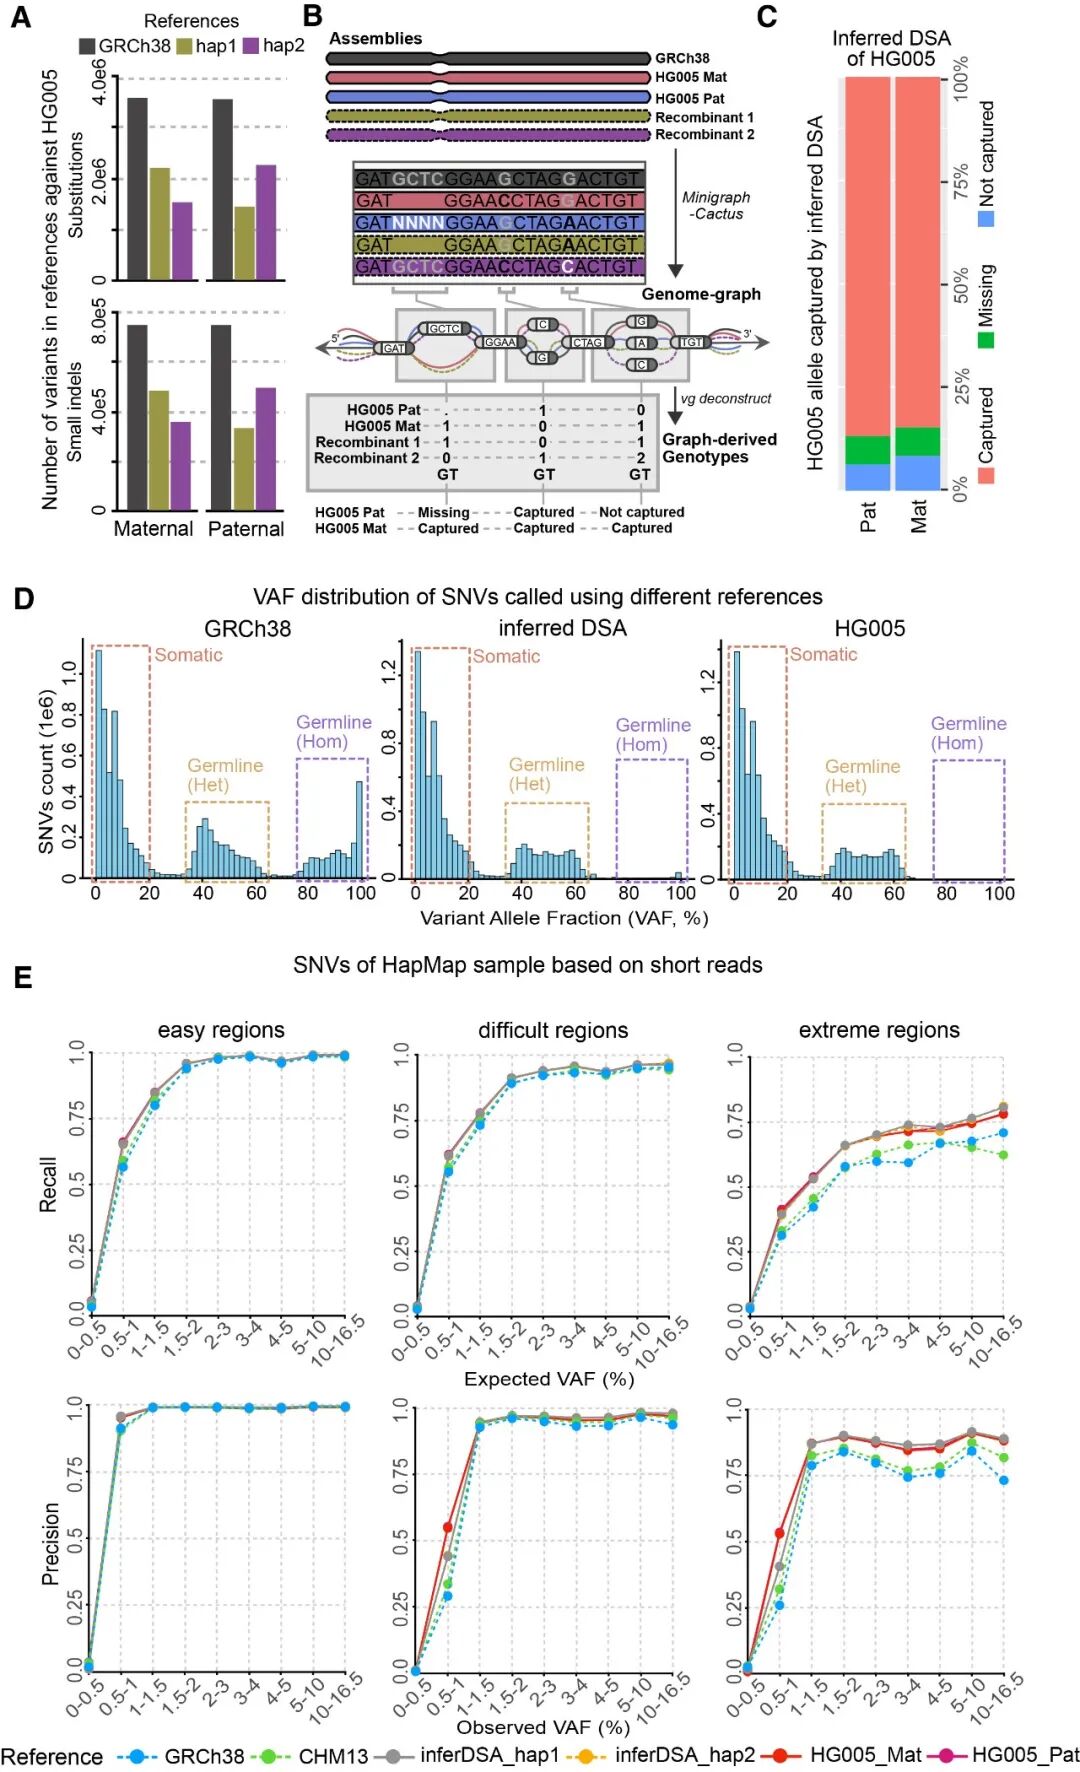
图4.基于泛基因组推断的DSA提升了HapMap混合样本中体细胞突变的检测能力。
更全面的体细胞SNV分析
对于黑色素瘤细胞系COLO829及对应正常细胞系COLO829BL,泛基因组推断DSA捕获了大多数COLO829BL种系突变,其中母本种系突变88.4%被捕获,2.73%缺失,8.85%未被捕获;父本种系突变85.1%被捕获,2.73%缺失,12.1%未被捕获(图5A)。
与GRCh38相比,其检测到的体细胞SNV更多,包括4,290个仅存在于泛基因组推断DSA中的SNV(图5C),其中2,070个SNV可以迁移到GRCh38,剩余无法迁移的2,220个SNV位于GRCh38中缺失或代表性不足的区域,包括简单重复序列扩展、拷贝数增加以及大段缺失区域。
此外,来自泛基因组推断DSA的独特SNV显示出更高的SNV计数和UV暴露SBS特征比例,GRCh38独特SNV没有这种趋势(图5C,D)。泛基因组推断DSA特有的DBS计数是GRCh38特有DBS的5倍。检测敏感性的提高使泛基因组推断DSA无论是在全基因组范围内还是在主要基因组特征中的估计突变率更高,其中卫星区域的增幅最大,突变数量是GRCh38的2.4倍,估计的突变率是GRCh38的1.3倍(图5E)。
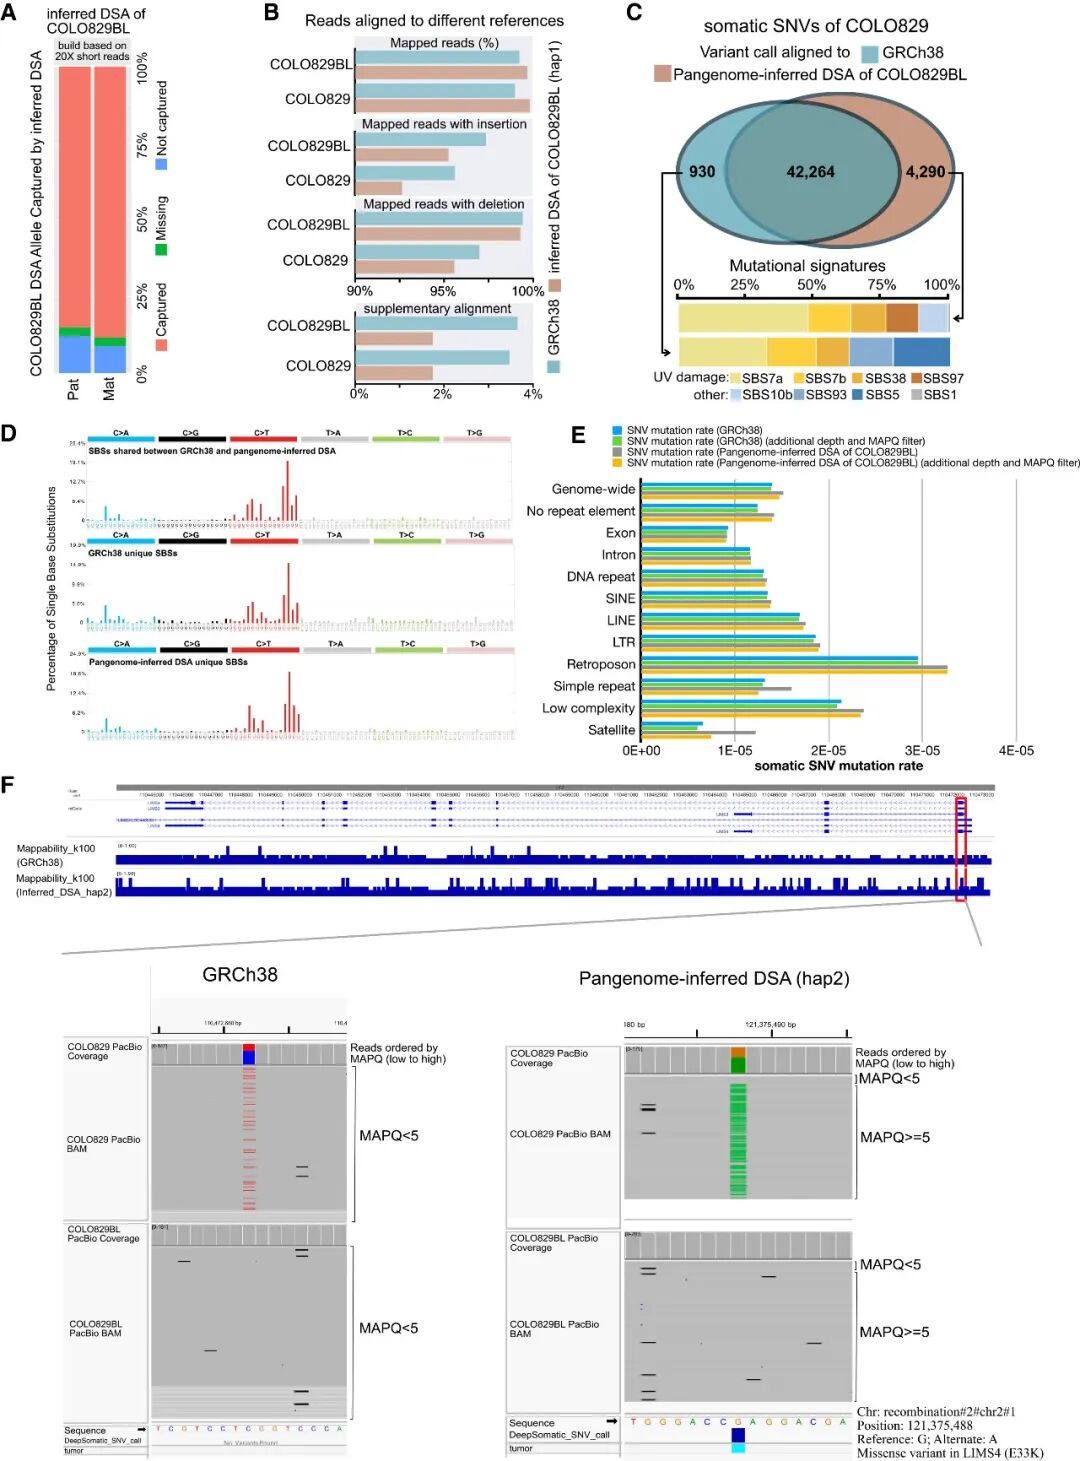
图5.泛基因组推断DSA为COLO829提供了更全面的体细胞 SNV分析。
结语
更具代表性的参考基因组参考有助于更全面地了解体细胞突变信息,帮助发现那些被传统分析方法所忽视、却具有生物学重要意义的突变。王艇团队采用泛基因组方法对体细胞突变检测进行了全面的性能评估,证明泛基因组是一个更好的参考图谱。即使样本组装信息从图谱中排除时,泛基因组仍能捕获样本中的大多数突变,并提高比对质量和体细胞突变检测的准确性,尤其是在复杂基因组区域。这使得研究人员能够对COLO829等癌症样本进行更全面的体细胞突变检测。
总之,基于泛基因组的方法能够提高体细胞突变检测的准确性,提供更全面的体细胞突变分析,也为利用泛基因组资源进行体细胞突变检测开辟了新的途径。
原文信息:
Qichen Fu, Zilan Xin, Benpeng Miao, et al. Leveraging human pangenome for improved somatic variant detection. Cell Genomics, 2026. DOI: 10.1016/j.xgen.2026.101419