TP53突变急性髓系白血病(AML)是AML中较难治的亚型,以高复发率和不良临床结局为特征。尽管目前获批药物和异基因造血细胞移植不断进步,TP53突变AML患者的总生存(OS)仍然极差,凸显创新治疗策略的迫切需求。TP53突变通过损害凋亡以及促进逃逸(如调节性免疫细胞扩增、免疫检查点过表达和骨髓微环境失调)导致治疗耐药。
免疫治疗已成为克服治疗耐药、改善临床结局的活跃研究方向。目前仅有少数免疫治疗手段具备TP53特异性临床数据,但多种新兴模式已在更广泛AML中显示生物学或临床活性,并基于该分子亚型独特的免疫景观具有在TP53突变病中研究的强生物学合理性。
本综述总结了TP53突变AML治疗耐药的免疫机制,概述了当前免疫治疗格局,并讨论了未来方向,包括合理联合策略、患者选择和优化治疗时机,以在该高危人群中实现持久缓解并改善生存。
AML是一种克隆性造血干细胞(HSC)疾病,以血液祖细胞分化和成熟受损为特征,导致进行性血细胞减少和骨髓衰竭相关并发症所致死亡。AML预后差异很大,其中TP53突变AML是具有独特分子和临床特征的特殊疾病实体,常伴复杂核型,并合并表观遗传调控基因(DNMT3A和TET2)、RAS/MAPK信号和RNA剪接基因(SRSF2)的共突变。临床上,TP53突变AML与疾病快速进展、对标准治疗耐药以及相较TP53野生型患者显著缩短的OS相关。
TP53基因编码关键肿瘤抑制蛋白p53,调控细胞周期阻滞、凋亡和基因组稳定性。根据2022年髓系肿瘤和急性白血病国际共识分类(ICC),致病性TP53突变变异等位基因频率(VAF)≥10%即定义为AML伴TP53突变。AML中大多数TP53突变为位于DNA结合域(DBD)的错义突变,无义、移码和缺失突变较少见,且似乎分布于基因所有结构域。髓系肿瘤中TP53突变可导致其肿瘤抑制功能丧失,引起细胞增殖失控、基因组不稳定和凋亡抵抗。TP53异常可促进HSC转化为白血病干细胞(LSC),后者是具有自我更新和再增殖能力的细胞亚群,导致治疗耐药和不良临床结局。
TP53突变AML的不良应答已在所有治疗手段中被记录。TP53野生型AML完全缓解(CR)率一般高于70%,而强化化疗和维奈克拉联合去甲基化药物(HMA)治疗在TP53突变AML中CR率分别约为46%和49%。此外,TP53突变AML的缓解常短暂,复发率高、长期生存差。未接受造血细胞移植(HCT)时中位OS一般为6–12个月。然而,越来越多证据表明TP53突变病内部存在显著的生物学和预后异质性。VAF>40%的TP53突变与更高复发率及更差的无复发生存(RFS)和OS相关。多打击TP53异常(定义为多个TP53突变或单个突变伴野生型等位基因缺失证据)也与特别差的生存相关。相反,单等位基因TP53突变病的结局可能接近中危AML。对于多打击TP53异常、较高VAF和合并复杂细胞遗传学患者,即使接受异基因HCT,长期生存率一般也低于25%。
近年来对肿瘤微环境认识的进展凸显了免疫系统在血液恶性肿瘤进展和治疗耐药中的作用。在TP53突变AML中,以抗原提呈改变、T细胞和自然杀伤(NK)细胞效应免疫功能受损、调节性T细胞(Treg)和髓源性抑制细胞(MDSC)扩增为特征的免疫抑制微环境促进免疫逃逸并限制传统治疗疗效。TP53突变AML独特的免疫景观为进一步研究免疫治疗提供了生物学依据——免疫治疗可调节免疫景观、克服免疫逃逸机制,并利用免疫系统识别和摧毁癌细胞的能力。
本综述描述了TP53突变AML的免疫治疗格局,探讨了该病免疫功能障碍的生物学机制,并讨论了这些知识如何指导更有效免疫治疗策略的开发。理解这些方面对于推进转化研究、寻找应对这一重大未满足需求的新型治疗策略至关重要。
TP53突变AML表现出深刻改变的免疫景观,由白血病细胞内在异常和免疫抑制性骨髓微环境共同塑造。这些内在改变主要由TP53突变驱动,后者破坏p53在DNA损伤反应中通过调控凋亡、DNA修复和细胞周期维持基因组稳定性的肿瘤抑制功能。因此,TP53缺陷细胞上调抗凋亡蛋白,使其在暴露于细胞毒药物时仍能增殖和存活。除众所周知的肿瘤抑制角色外,近期研究越来越多揭示p53在调节先天和适应性免疫应答中也有多方面作用。免疫失调的程度还可能取决于特定TP53改变的功能后果。DBD热点TP53错义突变可对野生型p53蛋白转录活性产生显性负效应,而无效TP53突变导致野生型p53功能完全丧失。p53功能丧失对微环境产生非细胞自主效应,通过改变细胞因子和趋化因子分泌、代谢重编程以及周围癌基质获得免疫抑制表型促进疾病进展。
靶向白血病细胞与骨髓微环境之间的串扰,并利用与TP53突变相关的免疫脆弱性,可能为克服治疗耐药和改善临床结局提供新途径。TP53突变AML的免疫逃逸和骨髓免疫抑制机制总结于图1。以下各节讨论该免疫功能障碍的主要细胞和分子机制。
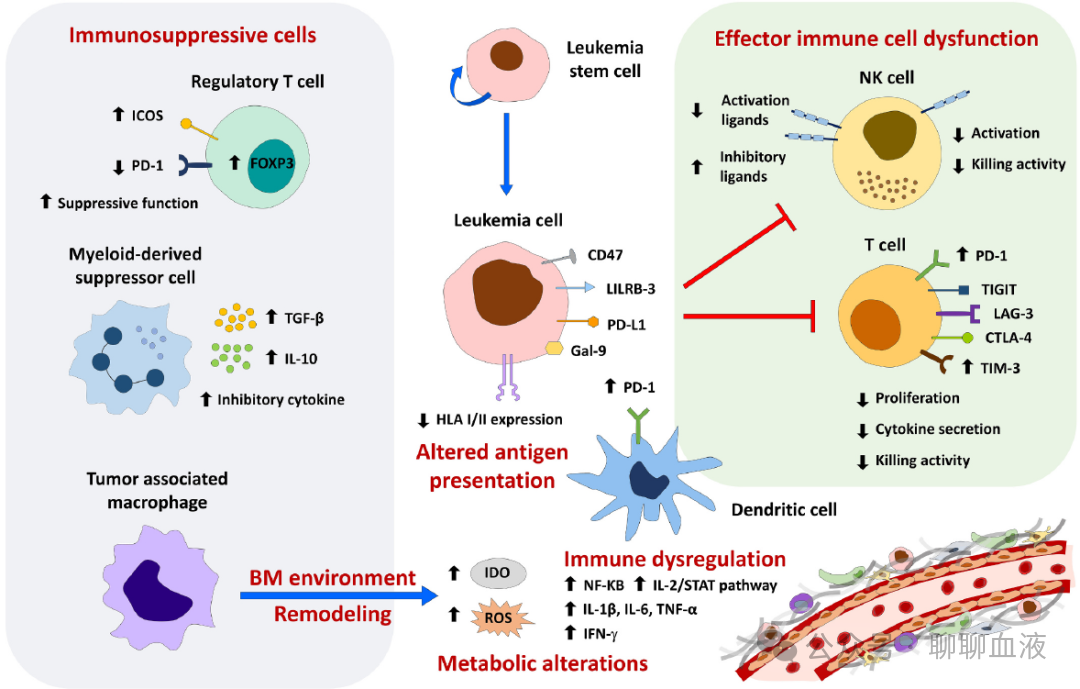
图1. 骨髓微环境中导致AML免疫逃逸的复杂免疫相互作用。 白血病细胞、LSC和骨髓基质诱导免疫抑制微环境,介导因素包括抗原提呈改变、调节性免疫细胞(Treg、MDSC和LAM)扩增、免疫检查点分子表达增加和细胞代谢异常。这些过程共同驱动免疫功能障碍,促进效应细胞耗竭并增强AML免疫逃逸。
2.1 调节性免疫细胞群扩增
AML骨髓微环境改变的一个标志是Treg和MDSC扩增。Treg和MDSC的免疫抑制作用主要由抑制性细胞因子释放介导,尤其是TGF-β和IL-10。这些细胞因子通过抑制T细胞增殖、阻碍细胞因子分泌和细胞毒作用以及诱导凋亡来削弱整体效应免疫应答。这些免疫抑制细胞群频率升高使白血病细胞逃避免疫介导的破坏,最终导致对常规化疗耐药增加和复发风险升高。
Treg,尤其是具有高度免疫抑制标志物(ICOS高表达/PD-1阴性)者,在TP53突变AML病例中扩增,参与抑制效应T细胞活性,并与较差生存相关。与此同时,MDSC可通过抑制性细胞因子、免疫检查点分子以及释放可抑制效应细胞功能的代谢物(如吲哚胺2,3-双加氧酶IDO、活性氧ROS和精氨酸酶)改变骨髓微环境,诱导T细胞耐受。TET2/TP53共突变增加CD11b+Ly6C+Ly6G+ MDSC样细胞扩增,后者抑制T细胞增殖和活化并促进NK细胞杀伤逃逸。骨髓微环境中的精氨酸酶和ROS还可促进AML原始细胞将巨噬细胞极化为M2或白血病相关巨噬细胞,后者在疾病进展中起重要作用。
2.2 效应T细胞和NK细胞耗竭
在AML中,人类白细胞抗原(HLA)分子下调,树突状细胞(DC)功能受损,表现为表达程序性细胞死亡蛋白-1(PD-1)等免疫检查点分子。这些改变导致T细胞功能受损,这是AML免疫逃逸的标志。尽管免疫细胞可浸润骨髓,且在AML患者外周血中水平升高,但它们呈耗竭表型且功能受,表现为免疫突触形成受损和细胞毒能力降低。同样,NK细胞可受白血病细胞和骨髓环境影响,导致活化受体如NKG2D及其配体、NK细胞上DNAM-1改变,从而逃逸NK细胞识别和杀伤。效应T细胞和NK细胞功能障碍也可继发于免疫抑制细胞群扩增,如TET2/TP53共突变背景下所示。此外,TP53缺陷AML细胞由TGF-β1介导的免疫抑制分泌组可能直接导致免疫抑制,暴露于TP53缺陷AML细胞的T细胞出现向衰老细胞周期表型的转录转变。除这些外在机制外,近期利用单细胞转录组和蛋白组分析的研究显示,TP53突变也存在于AML患者的T细胞和NK细胞中,并与耗竭表型相关。在患者来源异种移植小鼠模型中,p53再激活剂治疗恢复了T细胞的抗AML活性,支持突变p53在促进T细胞功能障碍中的功能作用。总之,这些发现提示外在和内在机制共同促成TP53突变AML中深刻的效应免疫功能障碍。
2.3 免疫检查点分子过表达
p53蛋白在基因毒性应激和凋亡反应中直接调控免疫检查点分子表达,包括PD-L1和死亡结构域1α(DD1α,也称为含V结构域Ig抑制T细胞活化分子VISTA或程序性死亡同源物1 PD-1H)。白血病细胞,尤其是LSC,在TP53突变AML中常上调PD-L1、galectin-9、CD112和CD155等免疫检查点配体。这些配体与T细胞上的受体结合,如PD-1、T细胞免疫球蛋白和黏蛋白结构域3(TIM-3)、T细胞免疫球蛋白和ITIM结构域(TIGIT)和细胞毒性T淋巴细胞相关蛋白4(CTLA-4),从而诱导效应T细胞耗竭并促进Treg扩增。多项研究显示化疗暴露后T细胞上PD-1表达增加,白血病原始细胞上PD-L1和CTLA-4表达增加,尤其在复发/难治(R/R)阶段。复发时T细胞还显示TIM-3、淋巴细胞活化基因3(LAG-3)和TIGIT上调,与耗竭表型一致。此外,对TP53突变AML的免疫学特征研究揭示效应细胞共抑制分子表达减少,如OX40+ T细胞以及ICOS+和4-1BB+ NK细胞。
在随机FUSION试验中进行的整合免疫基因组分析显示,TP53突变AML患者骨髓中髓系免疫检查点分子、PD-L1和白细胞免疫球蛋白样受体B3(LILRB3)表达较TP53野生型患者增加。此外,免疫检查点分子B7同源物3(B7-H3或CD276)在AML中的表达是血液恶性肿瘤中最高之一,高B7-H3表达患者TP53突变比例高于低B7-H3表达者。此外,CD47是信号调节蛋白α(SIRPα)在巨噬细胞上的配体,也是免疫检查点配体,使白血病细胞逃逸巨噬细胞吞噬。免疫检查点驱动的逃逸与多项研究中复发风险增加和生存差相关。
2.4 细胞因子和趋化因子信号失调
TP53突变AML骨髓微环境中的细胞因子环境随疾病进展而演变。在克隆性造血和早期髓系疾病(MDS)阶段,突变p53即促进慢性炎症性骨髓微环境,损害野生型造血细胞的适应性,并为TP53突变克隆提供竞争优势。随着进展为高危MDS和AML,微环境变得日益免疫抑制,同时保留慢性炎症特征,从而限制抗白血病免疫,同时支持白血病细胞持续存在和扩增。
对癌症基因组图谱(TCGA)和BeatAML队列RNA测序数据的基因集富集分析(GSEA)显示,IL-2/STAT5信号通路在TP53突变AML中富集,该通路在Treg分化和抑制功能中起重要作用。IFN-γ、PI3K/Akt和促炎NF-κB信号高表达也与TP53突变相关,而TNF-α、IL-6和IL-1β等促炎细胞因子水平升高形成慢性炎症状态,支持恶性细胞增殖。此外,TP53突变AML细胞中NF-κB过度活化增强LSC功能,表现为自我更新能力增强和分化减少。这种失调信号不仅促进白血病进展,还削弱免疫系统有效抗肿瘤免疫应答的能力。
目前仅有少数免疫治疗手段具备TP53特异性临床证据,主要是免疫检查点抑制剂(ICI)和CD123导向的双特异性抗体。对于其他大多数免疫治疗模式,可用数据主要来自未筛选AML人群。因此,本综述区分有TP53特异性临床证据支持的疗法与有生物学合理性但TP53突变病直接证据有限的疗法。TP53突变AML当前免疫治疗格局,包括对该分子亚组有潜在相关性的新兴策略,总结于图2。
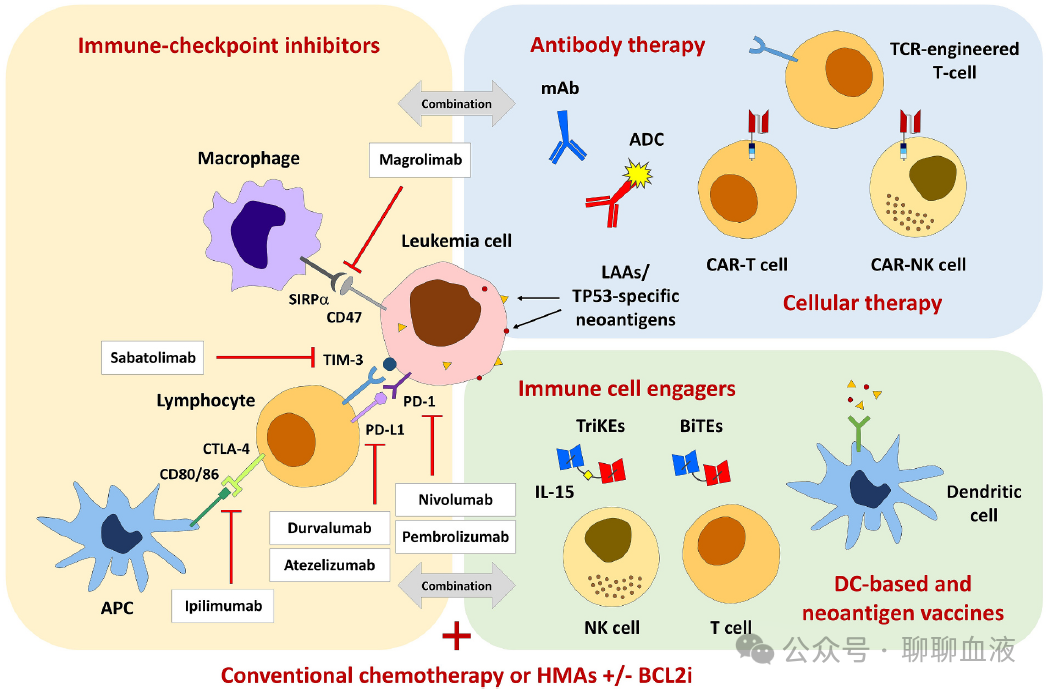
图2.AML免疫治疗的现状。已经在 AML中探索了各种免疫治疗策略,包括ICI、细胞治疗如 CAR T细胞、CAR NK细胞、TCR工程 T细胞治疗、T细胞或 NK细胞衔接器、单克隆抗体治疗和癌症疫苗。目前,TP53突变的 AML特异性临床数据主要来自 CD47靶向治疗、部分ICI和部分T细胞参与方法,而大多数细胞治疗和其他新兴方式的证据主要来自非特定AML人群的研究。联合治疗策略也正在开发中,以提高治疗效果和克服耐药性
3.1 免疫检查点抑制剂(ICI)
3.1.1 CD47-SIRPα轴抑制
Magrolimab是首创人源化IgG4单克隆抗体,靶向CD47——一种在巨噬细胞上结合SIRPα并传递抗吞噬信号的整合素相关蛋白,使癌细胞逃避免疫系统。Magrolimab可破坏这一CD47-SIRPα抑制性检查点,从而促进巨噬细胞对癌细胞的吞噬。此外,CD47也是LSC的标志物,其抑制可能靶向这些细胞,同时保留正常HSC。
在一项Ib期试验中,magrolimab联合AZA治疗不适合强化化疗的未经治疗AML患者显示可接受的安全性。在TP53突变队列中,总缓解率(ORR)为47.2%,CR率31.9%,中位OS 9.8个月。随后一项加用维奈克拉至magrolimab/AZA的研究报告,35例新TP53突变AML中CR率49%,大多数达到缓解者清除了TP53突变克隆。然而该研究未能证明生存改善,中位OS 7.6个月。在52例患者的R/R队列中(34例,65%有TP53突变),CR率28.9%,中位OS 3.9个月。
为在更大患者群体中评估magrolimab临床获益,启动了两项III期试验ENHANCE-2和ENHANCE-3。ENHANCE-2聚焦既往未经治疗的TP53突变AML患者,比较magrolimab/AZA与标准治疗。最终分析时,非强化(维奈克拉/AZA)组(n=205)magrolimab/AZA与对照的中位OS分别为4.4 vs 6.6个月(HR 1.132,95%CI 0.783–1.637;p=0.5070),强化(7+3)组(n=52)为7.3 vs 11.1个月(HR 1.434,95%CI 0.635–3.239;p=0.3798)。ENHANCE-3试验旨在评估magrolimab联合维奈克拉/AZA在不适合强化化疗患者中的疗效,观察到类似结果。最终分析时,magrolimab组中位OS 10.7个月 vs 对照组14.1个月(HR 1.178,95%CI 0.848–1.637)。6周期内CR率magrolimab组 vs 安慰剂组分别为41.3% vs 46.0%。按分子特征分层未显示magrolimab组有任何OS获益。高获益组中位OS未达到,中获益组(TP53野生型、NRAS、KRAS和/或FLT3-ITD)为9.8个月,低获益组(TP53突变)为7.4个月。此外,在维奈克拉/AZA基础上加用magrolimab导致更多致死性不良事件(19.0% vs 11.4%),与感染和呼吸系统并发症相关。基于这些结果,ENHANCE-2和ENHANCE-3均在 interim 分析时因无效而终止,主要终点OS未达到。
总之,这些发现表明magrolimab阻断CD47未能改善TP53突变AML生存。除on-target、off-tumor毒性(包括可能限制治疗剂量的贫血和血细胞减少)外,初始缓解与后续生存结局之间的不一致也提示,单纯增强巨噬细胞介导的吞噬可能不足以克服TP53突变病中复杂且冗余的免疫逃逸机制。单细胞RNA测序进一步发现无应答者中CD47上调、白血病再生增强,以及以IFN-γ和TNF-α信号上调为特征的炎症性肿瘤微环境富集,提示潜在耐药机制。III期阴性结果因此凸显依赖早期缓解终点预测临床获益的局限性,并提出可能需要优化联合伙伴选择和治疗顺序。
3.1.2 TIM-3抑制
TIM-3尤其在LSC上过表达,在抑制CD8+ T细胞识别和促进免疫耐受中起关键作用。Sabatolimab是靶向TIM-3的单克隆抗体,作为检查点抑制剂阻断导致LSC免疫逃逸的抑制性信号通路。
一项Ib期研究报告sabatolimab联合HMA治疗新诊断AML的ORR为40%(包括CR率30%)。有趣的是,至少有一种不良风险突变(包括TP53、RUNX1、ASXL1)的患者表现出更高缓解率和更持久缓解,ORR 53.8%,中位缓解持续时间12.6个月。在TP53突变患者中,缓解率为55%(6/11例;4/6例缓解超过200天)。该药在 collateral 免疫监测研究中显示免疫调节特性,如重新激活NK细胞和CD4+ T细胞活性。
Sabatolimab随后在多种设置中研究,包括联合HMA±维奈克拉(STIMULUS-AML1)[71]以及作为异基因HCT后MRD阳性CR患者的抢先治疗(STIMULUS-AML2)。然而,良好的初步活性不足以转化为后续试验的生存获益,导致其临床开发终止。
3.1.3 PD-1/PD-L1轴和CTLA-4抑制
尽管有多项临床研究,抑制PD-1(纳武利尤单抗和帕博利珠单抗)、PD-L1(阿替利珠单抗、度伐利尤单抗和avelumab)或CTLA-4(伊匹木单抗)在AML中总体结果温和,尤其作为单药治疗时,关于其应用于TP53突变亚组的数据有限。
在一项非随机II期研究中,纳武利尤单抗联合AZA治疗R/R AML,70例中16例携带TP53突变,仅3例应答。另一项II期单臂研究探讨纳武利尤单抗联合去甲氧柔红霉素/阿糖胞苷治疗新诊断AML或高危MDS,显示可行性。在该队列中,12例不良风险突变特征(包括ASXL1、RUNX1、TP53或伴野生型NPM1的FLT3-ITD)患者中8例(67%)达到CR。该药也在多种场景中研究,包括HCT后复发和维持治疗,显示缓解率适度改善但无明显生存获益[。
同样,帕博利珠单抗在高剂量阿糖胞苷后一项II期中可耐受且可行,5例TP53突变患者中2例(40%)达到CR。在另一项帕博利珠单抗单药Ib期临床试验中,PD-1抑制使三分之一HCT后早期复发患者获得持久缓解。然而原始细胞>28%的患者对单药无应答,6例确认TP53突变患者中仅1例(17%)在第35天有应答。
Avelumab、度伐利尤单抗或阿替利珠单抗联合HMA的研究未能证明较HMA单药改善临床结局。在一项HMA±度伐利尤单抗的II期研究中,TP53突变患者ORR与TP53野生型相似(ORR 35% vs 34%)。同样,虽然伊匹木单抗/地西他滨在移植未治AML中显示活性,但未观察到生存获益或TP53突变与缓解之间的关联。
尽管ICI已在TP53突变AML中研究,其生物学合理性和令人鼓舞的临床前活性并未转化为临床试验中的生存改善。TP53特异性数据仍受小样本量限制,无法就该亚组差异疗效得出有意义的结论。更广泛而言,ICI单药或联合HMA的临床试验在未筛选AML人群中产生温和缓解率,无一致临床获益。
新兴证据提示ICI疗效可能取决于基础免疫状态。在阿扎胞苷/纳武利尤单抗研究中,骨髓CD3+ T细胞浸润增加与更高ORR相关。在该研究中,基线T细胞PD-1表达和白血病原始细胞或T细胞PD-L1表达不预测应答;然而无应答者在治疗期间CD4+效应T细胞上CTLA-4表达增加,而应答者未观察到这一变化,提示代偿性检查点上调可能导致耐药。这些发现还提示保留功能性T细胞区室可能对ICI应答重要。
代偿性检查点信号也可能导致耐药。对接受PD-L1抑制剂患者骨髓的免疫学分析显示,白血病原始细胞上PD-L2高表达,尽管PD-L1被抑制,仍维持PD-1信号。LSC还表达多种免疫检查点配体和受体,包括LAG-3、TIGIT和TIM-3,后者在抑制T和NK细胞功能的同时促进LSC自我更新和存活,具有双重作用。总之,这些重叠的免疫逃逸机制可能限制靶向单一检查点通路的疗效。
治疗相关免疫毒性是另一挑战,尤其在异基因HCT后。移植物抗宿主病(GVHD)是ICI成功治疗结局的另一障碍,严重且常对糖皮质激素难治的GVHD发生率高。ICI使用还与免疫相关不良事件(irAE)高发生率相关,提示未来研究需纳入警惕监测和风险分层。还提出对免疫应答和免疫细胞谱进行相关性分析以预测ICI应答。这凸显了需要生物标志物驱动的方法来识别最可能从免疫检查点治疗中获益的TP53突变AML患者,以及理想情况下同时降低发生严重irAE风险。
3.2 T细胞重定向治疗和免疫细胞衔接器
3.2.1 双特异性T细胞衔接器(BiTE)
BiTE是一种创新免疫治疗方法,利用T细胞的细胞毒潜力靶向癌细胞。这些工程抗体具有两个不同结合位点,一个特异于肿瘤相关抗原,另一个特异于T细胞受体,有效将T细胞重定向至恶性细胞。
AML中最常靶向的抗原是CD33,因其在白血病原始细胞上丰富表达。AMG 330(CD33xCD3 BiTE)的I期结果报告ORR 13.3%,37%无应答者骨髓原始细胞减少≥50%。细胞因子释放综合征(CRS)常见;78%患者发生CRS,10%发生3或4级CRS,但用地塞米松和托珠单抗可管理。随后针对CD33的T细胞重定向治疗开发,包括AMG 673(新型半衰期延长BiTE)和AMV564[94](串联双抗体),显示有限临床活性。
Flotetuzumab是靶向CD123和CD3的双亲和重定向(DART)双特异性抗体,介导T细胞活化和增殖以根除表达CD123的癌细胞。CD123是IL-3受体,通过激活PI3K/MAPK通路和上调抗凋亡蛋白在HSC增殖中起关键作用。CD123在AML原始细胞上过表达,与较差结局相关。
在一项聚焦R/R AML患者(尤其原发诱导失败PIF或早期复发ER)的I/II期研究中,flotetuzumab显示ORR 30%(包括CR率26.7%)。在达到CR的PIF/ER患者中,中位OS 10.2个月。在TP53突变患者中,ORR 60%(包括CR率47%),应答者中位OS 10.3个月。CRS常见,但严重(≥3级)CRS在PIF/ER人群中相对罕见,为3.3%。有趣的是,CD123表达水平与flotetuzumab应答或CRS发生率无关。TP53亚组应答较好推测与该亚组独特的免疫特征有关,即IFN富集的炎症环境伴免疫浸润肿瘤微环境增加,这是T细胞重定向治疗的有利环境。这些发现提示免疫微环境的组成和功能状态,而非仅靶点表达,可能影响T细胞衔接器在TP53突变AML中的疗效,并支持进一步研究免疫生物标志物用于患者选择。
尽管免疫治疗策略在TP53突变AML中临床获益有限,但这些发现不应被解释为反对免疫治疗整体的证据。相反,它们凸显TP53突变病的生物学复杂性以及需要更复杂的免疫治疗策略。越来越多的方法正在开发以克服免疫逃逸和增强抗白血病免疫,包括细胞治疗、抗体治疗和疫苗策略。虽然大多数这些模式已在不论TP53状态的AML中评估,但这些方法靶向与TP53突变病免疫失调特征相关的生物学过程,因此值得在该亚组中考虑。
4.1 基因工程T细胞
4.1.1 嵌合抗原受体(CAR)T细胞治疗
与B细胞系恶性肿瘤中CD19导向CAR-T疗法不同,AML中尚未取得理想结果。靶向髓系肿瘤的CAR-T疗法临床数据稀缺,反应温和。剂量递增队列显示反应从孤立原始细胞计数减少到短暂CR或血细胞计数未完全恢复的CR,高达50%病例。在各种表面抗原中,CD33、CD123和CLEC12A(CLL-1)拥有最多临床数据。
CD33频繁表达于白血病细胞和LSC,但其在正常HSC和髓系细胞上的表达使on-target骨髓消融成为主要挑战。PRGN-3006(带膜结合IL-15和杀伤开关的CD33 CAR-T)I/Ib期研究数据显示,14例中7例骨髓原始细胞减少,AML队列ORR 30%,无意外on-target、off-tumor毒性或骨髓再生障碍。同样,功能增强CD33 CAR-T在4例中2例诱导CR,但也观察到正常外周CD33阳性细胞减少。
一项首次人体1期剂量递增研究评估了CD123 CAR-T在7例R/R AML患者中的疗效,报告1例CR、2例形态学无白血病状态(MLFS)和3例稳定病(SD),毒性可逆可控。未报告严重(≥3级)CRS或免疫效应细胞相关神经毒性综合征(ICANS),无超过12周的治疗相关血细胞减少。
CLL-1或CLEC12A是另一感兴趣靶点,因其相较HSC优先表达于AML细胞。然而其在粒细胞和单核细胞上的存在导致接受CLL-1 CAR-T治疗患者相关中性粒细胞减少,仅在治疗细胞根除后缓解。一项单中心研究报告32例AML患者CR率71.9%(23/32),包括14例MRD阴性。然而副作用显著,CRS率100%,ICANS率25%,严重CRS和ICANS分别见于11例和2例。第二代CLL-1特异性CAR-T(CARMEN研究,NCT04219163)1期研究对14例患者的中期分析报告2例CR、1例MLFS和1例部分缓解(PR)。≥3级CRS发生于2例(14%),ICANS发生率相似。总之,这些发现证明CAR-T细胞治疗在AML中的可行性和初步活性,同时凸显靶点特异性、骨髓毒性和治疗相关免疫毒性等持续挑战。除所述靶抗原外,还有许多临床试验探索其他抗原在AML中的可行性和疗效,总结于表1。
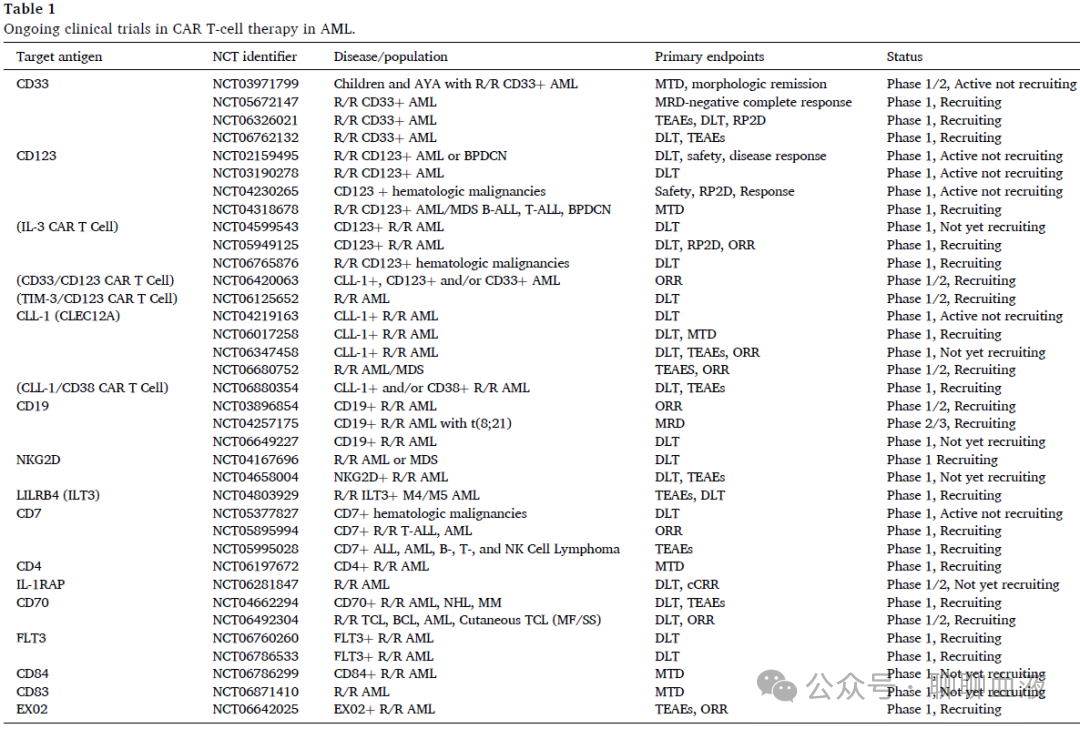
开发有效AML CAR-T细胞疗法因骨髓微环境免疫抑制微环境和宿主T细胞深度功能障碍而具有挑战性,且这些障碍在TP53突变AML中可能尤为重要,因为深刻的免疫功能障碍(尤其T细胞功能受损)会损害自体CAR-T细胞的扩增、持久性和抗白血病活性。PD-L1上调已被确定为T细胞激活性免疫治疗后的适应性耐药机制,CAR-T细胞可能特别易受免疫检查点介导的抑制。Mueller等证明,与TP53野生型细胞相比,CAR-T细胞与TP53缺陷AML细胞作用时互动时间延长、耗竭标志物(包括PD-1、TIM-3、LAG-3)表达增加,且对白血病生长的控制受损。此外,Winter等人表明,在共同培养的 T 细胞中,由TGF-β1驱动的 TP53 缺陷型 AML 细胞的免疫抑制分泌组诱导转录向衰老细胞周期特征转变,从而确定了 T 细胞参与免疫治疗的另一个关键屏障。
这些生物屏障为研究异基因CAR T 细胞平台提供了依据,该平台使用健康供体来源的 T 细胞,不太可能携带疾病相关的体细胞改变,且未暴露于细胞毒性药物或免疫抑制性白血病微环境。因此,这些供体来源的 T 细胞不太可能发生耗竭和衰老,可能规避 TP53 突变患者中存在的内在 T 细胞缺陷。这种方法在 AML 中的可行性得到了 AMELI-01 的支持,AMELI-01是一项UCART123v1.2、T细胞受体α常数和 CD52 被破坏的异基因抗 CD123 CAR-T 的 i 期研究,其中,氟达拉滨 + 环磷酰胺 + 淋巴细胞耗竭组8例患者报告了1例 MLFS 和1例SD,氟达拉滨/环磷酰胺 + 阿仑单抗组8例患者报告了1例 MRD 阴性 CR 和1例SD。另一项在19例 R/R AML 患者中进行的快速转换通用抗 CD123 CAR T 细胞治疗的 Ib 期研究在 R/R AML 人群中检测到疗效,ORR为53%,在 MRD 队列中为75%,且治疗耐受良好。同样,在10例 R/R 或 MRD 阳性 AML 患者的 I 期研究中评价了另一种可转换的 CD123 靶向异基因 CAR T 细胞AVC-201。未观察到2级以上剂量限制性毒性或治疗相关不良事件,而1例患者达到CR,骨髓原始细胞显著减少。此外,一项 I/II 期研究在15例接受异基因 HCT 后复发或 MRD 阳性CD33 + AML/MDS患者中评价了VCAR33(一种供体来源的 CD33 靶向 CAR T 细胞治疗)。ORR 为20%,包括2例 CR 伴计数不完全恢复和1例 MRD 清除。93%的患者发生CRS,但所有事件均为 < 3级,27%的患者发生ICANS,其中1例发生≥3级事件,1例患者发生3级急性GVHD。
总的来说,这些早期研究证明了异基因或供体来源的 CAR T 细胞方法在 AML 中的可行性,包括在低疾病负荷、MRD和 HCT 后环境中。然而,异基因 CAR T 细胞治疗引入了与 HLA 不相容相关的额外挑战,包括 GVHD 和宿主介导的免疫排斥的可能性。目前尚缺乏专门证明异基因 CAR T 细胞治疗 TP53 突变 AML 优势的临床数据,需要在该人群中进行前瞻性研究。
除 CAR-T 细胞外,CAR-NK细胞也具有明显优势,包括GVHD、CRS和 ICANS 风险较低。CAR-NK 细胞还拥有先天的抗肿瘤活性,可能对 TP53 突变的 AML 特别有益,其中基因组不稳定性可能上调激活 NK 细胞的应激配体。此外,来源于健康供体的异基因 CAR T 或 CAR NK 细胞作为自体方法的一种有前景的替代方法获得了显著的兴趣,克服了制造延迟并提高了可及性。CAR 工程的进步和现成产品的使用可能进一步扩大其在 TP53 突变 AML 中的治疗潜力。
4.1.2 T细胞受体(TCR)工程T细胞治疗
TCR工程T细胞治疗是不断演变的免疫治疗类别,识别由HLA分子提呈的细胞内抗原衍生肽,从而将可靶向抗原库扩展到细胞表面表达之外。AML中抗原特异性TCR T细胞治疗的临床试验主要靶向WT1或次要组织相容性抗原HA-1/HA-2,尤其在HCT后设置。产品为自体或异基因T细胞,值得注意的是,大多数研究靶向HLA-A*02:01限制性抗原,凸显HLA限制是TCR疗法更广泛应用的重要限制。
该方法可能与TP53突变恶性肿瘤特别相关,因为突变p53衍生新抗原提供潜在肿瘤特异性靶点。Hisue等证明,TP53 R175H新抗原可使用TCR模拟双特异性抗体(H2-scDb)直接靶向,该抗体结合HLA-A02:01提呈的突变p53R175H肽。此外,靶向HLA-A11:01提呈的TP53 R248Q突变的TCR疗法在患者来源异种移植模型中显示选择性抗肿瘤活性。近期一项研究将这一范式扩展到血液恶性肿瘤,采用表达靶向患者特异性TP53(R175H、Y220C、R248W)和RAS新肽TCR的自体T细胞治疗血液恶性肿瘤患者,包括AML和MDS,代表突变特异性个体化治疗(NCT06904066)。这些研究确立TCR靶向在AML中的可行性,并为未来开发TP53特异性方法提供框架。
4.2 抗体治疗和抗体药物偶联物(ADC)
靶向与白血病增殖和免疫逃逸机制相关抗原的抗体治疗,如CD70(causatumab)、CD98(IGN523)、Clever-1(bexmarilimab)(NCT05428969)或CD123(pivekimab sunirine)(NCT06034470),已在早期研究中评估。pivekimab sunirine联合维奈克拉/AZA在不适合强化治疗的CD123阳性AML患者中的Ib/II期研究显示CR率高达79.6%,流式细胞术MRD阴性率90%。该队列包括49例中17例(35%)TP53突变患者;然而TP53特异性缓解结局未单独报告。该三联方案耐受良好,未观察到新安全信号。联合治疗可能潜在克服疗效问题,如lintuzumab-Ac225(α发射体标记lintuzumab)联合克拉屈滨/阿糖胞苷/来格司亭/米托蒽醌的I期研究分析所示。该研究报告总体ORR 56.6%,TP53突变患者ORR 66.7%(包括CR率50%),中位OS 9.6个月;既往维奈克拉治疗患者ORR 53.8%(包括CR率38.5%)。
抗体治疗和ADC提供独立于内源性T细胞功能靶向AML细胞的替代策略,在TP53突变AML深刻免疫抑制环境中具有理论优势。然而其疗效仍取决于充分且相对选择性的靶抗原表达,而正常造血细胞上的表达可导致显著on-target血液学毒性。
4.3 双特异性杀伤细胞衔接器(BiKE)和三特异性杀伤细胞衔接器(TriKE)
NK细胞已成为有前景的免疫治疗模式,因其可通过颗粒外排途径(穿孔素/颗粒酶)和抗体依赖性细胞毒作用对癌细胞发挥细胞毒作用,且不受HLA分子限制。BiKE是小分子,通过连接CD16与肿瘤抗原利用NK细胞,而TriKE中加入IL-15连接子有助于刺激NK细胞扩增和活化表型。作为现货型药物,这些平台还避免自体细胞采集和制造的挑战。然而NK细胞功能障碍本身是TP53突变AML的特征,NK细胞衔接器能否克服这种免疫抑制尚待临床确立。
一项I期临床试验(NCT03214666)结果报告,11例接受GTB-3550(第一代抗CD16/IL-15/抗CD33 TriKE)治疗的患者中3例显示原始细胞减少,伴内源性NK细胞功能、增殖和免疫监视增强。第二代TriKE由第一代通过修饰抗CD16 scFv为人源化单结构域开发,目前正在招募R/R MDS和AML参与者(NCT06594445)。临床前数据显示强大IL-15活性增强NK细胞增殖、活化和杀伤表达CD33靶细胞,并在异种NSG小鼠模型中显示较第一代TriKE更优的AML负荷控制。
4.4 树突状细胞(DC)为基础和新生抗原疫苗
DC是专业抗原提呈细胞,诱导针对癌症的特异性细胞和体液应答。DC疫苗策略利用这一功能,在AML中通常涉及自体或异基因DC在体外负载白血病相关抗原(LAA)、肽或RNA,或依赖体内抗原摄取的肽和核酸疫苗。
靶向WT1、PRAME和hTERT等LAA的DC疫苗已在AML中证明能够诱导抗原特异性T细胞应答,并在小型研究中显示初步临床活性信号。DC/AML融合疫苗将患者来源AML细胞与DC融合以促进广泛LAA库提呈,也显示减少HCT后复发的初步活性。值得注意的是,大多数研究在缓解后或维持设置中评估疫苗接种,此时较低疾病负荷可能有利于有效抗白血病免疫应答。该策略可能与TP53突变AML特别相关,后者尽管达到缓解或接受异基因HCT,复发仍是治疗失败的主要原因。虽然缺乏TP53特异性临床数据,但针对LAA或突变p53衍生新抗原的疫苗接种值得进一步研究,作为根除残留病和降低复发风险的策略。
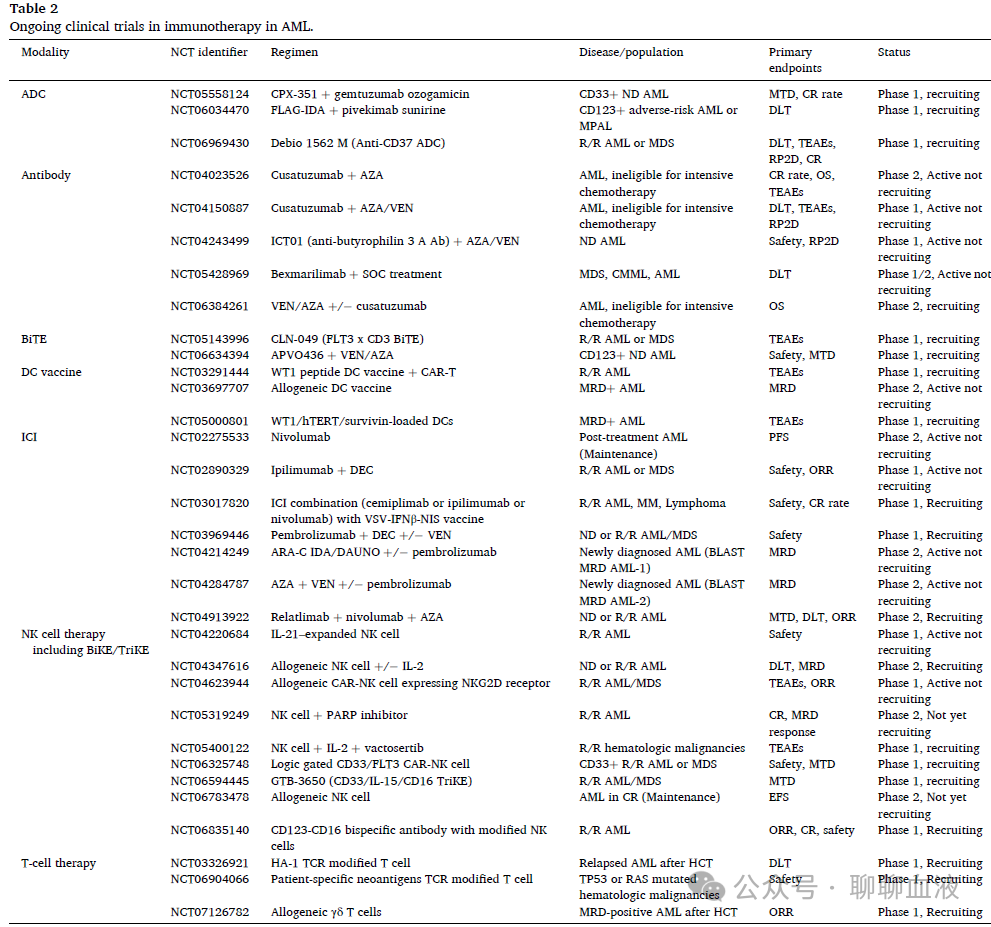
鉴于传统疗法在TP53突变AML中疗效有限,免疫疗法代表了一种有潜力的治疗策略,有望在特定患者中改善疾病控制,同时减少对强化细胞毒治疗的依赖。然而大多数已评估的免疫治疗方法仅显示出适度的缓解率改善,生存获益有限,从而凸显了需要有效策略来增强免疫疗法在这一高危人群中的疗效和持久性。因此,未来的开发应聚焦于三个关键领域:靶点选择、联合与序贯策略,以及确定最佳临床环境和治疗时机。在这一不断发展的格局中,正在进行的AML免疫治疗临床试验(不包括CAR-T细胞疗法)总结于表2。
5.1. 优化靶点选择并减轻on-target, off-tumor毒性
TP53突变AML中免疫治疗及T细胞重定向疗法应用的一个主要挑战为缺乏白血病特异性抗原。雪上加霜的是,AML的特征在于其是恶性肿瘤中突变负荷最低的病种之一,这使得可作为T细胞重定向疗法高度特异性靶点的新抗原可用性受限。许多具有较高特异性的抗原,如WT1或NPM1,为细胞内抗原,其不可及性对表面靶向策略构成重大障碍。除这些挑战外,TP53突变AML的克隆异质性和基因组不稳定性促进频繁的克隆演化,通过基因丢失、突变或抗原下调导致免疫逃逸。
复发性的TP53热点突变可能为获得更高恶性肿瘤细胞特异性提供替代策略。与CD33或CD123等谱系相关抗原不同,突变型p53衍生的肽段理论上可区分恶性细胞与正常造血细胞,有望减少靶向/脱肿瘤的髓毒性。目前针对白血病相关抗原(LAA)或新抗原、具有高亲和力的T细胞受体(TCR)重定向疗法已被探索,以扩展传统表面抗原之外的靶向抗原库,并已在AML中显示出改善特异性和疗效的潜力。然而其临床应用取决于是否存在可靶向的TP53突变和匹配的HLA等位基因,而疾病演化过程中HLA表达或抗原呈递机制的改变可能提供额外的免疫逃逸机制。
总体而言,TP53突变AML的靶点选择需要鉴定兼具白血病特异性及在疾病传播克隆中稳定表达的抗原,因此纵向评估抗原表达对于预判抗原逃逸十分重要。创新的单细胞和高通量基因组技术,结合HLA分子呈递新抗原的计算预测,能够对恶性和正常细胞进行详细比较,以鉴定白血病特异性或患者特异性抗原,并预测潜在的靶向/脱肿瘤效应。将TP53基因型与抗原谱分析和HLA分型相结合,可能进一步鉴定可靶向的突变型p53肽-HLA复合物,并为个体患者选择适当的治疗平台。
5.2. 合理的联合与序贯策略
为更广泛地应对TP53突变AML的治疗耐药,联合策略正在积极探索中。联合治疗的理由在于其互补的作用机制和潜在协同效应,这在免疫逃逸和基因组不稳定性突出的TP53突变AML中尤为相关。例如,将双特异性抗体与免疫疗法联合,或将CAR-T细胞与ICI联合,可增强其抗白血病活性。双特异性抗体与PD-1联合的研究,以及整合局部限制性PD-1/PD-L1检查点阻断的构建体,旨在对抗治疗相关的T细胞耗竭。此外,旨在通过整合免疫激动剂或共刺激细胞因子来进一步提高疗效的下一代CAR设计也在开发中,以促进T细胞的持久性和功能。
除了联合不同的免疫治疗模式外,新兴的联合方案还包括将免疫疗法与TP53突变AML的标准治疗方案(如HMA和维奈克拉)配对,这些方案除直接抗白血病活性外还具有免疫调节作用。HMA治疗与IFN-γ信号增强以及AML抗原表达、抗原呈递和共刺激分子上调相关,可能使白血病细胞对免疫疗法(包括疫苗、BiTE、DART和CAR-T细胞)敏感。此外,HMA可重新激活NKG2D配体,从而改善NK细胞的免疫识别和细胞毒性,并可能增强NK细胞重定向或基于NK细胞的疗法。这种增强的白血病抗原性也为将HMA与异基因HCT或供者淋巴细胞输注联合以增强移植物抗白血病(GvL)效应提供了依据。
维奈克拉可能通过促进常规DC增强抗原呈递、增强T细胞效应功能(包括IFN-γ分泌和细胞毒性),同时增加记忆T细胞群体,进一步改变这一免疫学背景。此外,维奈克拉/HMA治疗与细胞毒性CD8+ T细胞和NK细胞群体的恢复以及T细胞分化和检查点表达的改变相关。然而这些效应复杂且可能具有双向性,因为研究发现HMA还可通过上调T细胞上的检查点促进免疫逃逸,可能导致治疗耐药,同时为与ICI联合提供理论依据。尽管有这一生物学依据,HMA-ICI联合迄今未能证明明确的临床获益,如前所述,这凸显了将这些免疫学效应转化为治疗协同的复杂性,以及代偿性激活或替代检查点通路可能的作用。鉴于维奈克拉/HMA在TP53突变AML中的广泛使用,未来的研究因此应考虑将该方案不仅视为添加免疫疗法的治疗骨架,而是视为白血病易感性和效应细胞适应性的双重调节剂,这些双向免疫学效应将为免疫疗法的优化背景、时机和序贯提供信息。
药理学上恢复p53功能代表了TP53突变AML免疫增敏的另一潜在策略。Eprenetapopt(APR-246)已显示出免疫调节活性,包括增加肿瘤抗原性、减少与巨噬细胞M2极化相关的蛋白表达,以及在实体瘤中抑制免疫检查点。尽管eprenetapopt在TP53突变AML中未显示出生存获益,且其在AML中的免疫学效应尚未完全明确,但这些发现为将p53再激活剂作为免疫增敏策略而非仅作为直接抗白血病药物进行评估提供了依据。在AML/MDS中,一项Ib期试验目前正在评估rezatapopt联合AZA治疗TP53 Y220C突变疾病,患者免疫谱的变化被列为探索性目标(NCT06616636)。该研究可能有助于确定选择性p53恢复能否有利地调节免疫环境,并为未来与免疫疗法联合提供依据。
5.3. 免疫治疗的战略时机和临床环境
免疫治疗的最佳临床环境在TP53突变AML中可能尤为重要,因为该病可通过传统疗法实现缓解,但缓解往往短暂,复发仍是治疗失败的主要原因。这些免疫治疗策略可能在低疾病负荷、MRD、需要巩固治疗的缓解期,或化疗或异基因HCT后的维持治疗环境中尤为有效。在此类情况下,肿瘤微环境可能受高负荷白血病浸润的干扰较小,从而可能改善免疫反应性和免疫治疗的疗效。
旨在根除MRD的靶向或抢先治疗可能有助于延长缓解并延迟或预防复发。治疗或HCT后持续存在或重新出现的TP53突变克隆可能识别出复发风险特别高的患者,并提供在明显血液学复发之前进行抢先干预的机会。因此,TP53突变的系列分子评估可纳入未来试验,以触发免疫干预,并评估在分子学复发时治疗是否比形态学复发后治疗更有效。
相对于减瘤治疗的时机同样重要。细胞毒治疗可能减少疾病负荷并逆转部分白血病介导的免疫抑制,可能为后续免疫治疗创造更有利的环境。相反,治疗相关的淋巴细胞减少和效应细胞适应性受损可能损害免疫疗法。因此,确定免疫疗法应与传统治疗同时还是序贯给药,是未来试验的重要问题。
此外,将免疫疗法与异基因HCT序贯整合可能是增强缓解持久性和改善长期生存所必需的。HCT前免疫疗法可用于加深缓解或减少移植前MRD,而HCT后策略可利用供者来源的免疫系统,在MRD环境中增强GVL活性。鉴于对自体免疫效应细胞功能障碍的担忧,这些时机策略在TP53突变AML中尤为相关。然而,检查点靶向或T细胞激活疗法可能增强GVHD的风险,需要仔细选择免疫治疗模式、HCT后时机以及持续免疫抑制的程度。
仔细的患者选择对于最大化获益同时最小化免疫治疗相关风险至关重要。许多免疫治疗药物,包括CAR-T细胞、双特异性抗体和检查点抑制剂,具有显著毒性的潜在风险,如CRS、ICANS和长期骨髓抑制。这些风险在老年或虚弱患者,或具有显著基线疾病负荷或合并症的患者中可能更高。选择具有足够功能储备的患者并密切监测免疫激活标志物,有助于指导治疗的时机和强度。此外,每位患者的免疫学和骨髓微环境特征,包括TP53等位基因状态、抗原表达、免疫细胞组成、免疫检查点表达和基线炎症状态,可能为反应性和毒性风险提供信息。生物标志物驱动试验的进展,纳入纵向分子和免疫谱分析而非将TP53突变AML视为统一的免疫学实体,可能进一步细化患者选择并优化这一具有挑战性人群的治疗结局。
由于疾病的侵袭性以及肿瘤细胞与免疫系统之间复杂的相互作用,TP53突变AML的治疗仍然是一项艰巨的挑战。克服这些障碍需要共同努力开发新疗法、完善现有策略并执行精心设计的临床研究。更深入地理解TP53突变AML的免疫景观对于预测治疗反应、指导最佳联合和序贯策略以及实现仔细的患者选择至关重要。通过增进理解和针对这一高危人群的特定需求定制疗法,最终目标是实现更有效和持久的缓解,延长生存期,并为TP53突变AML患者带来新的希望。
6.1. 实践要点
TP53突变AML的特征在于凋亡抵抗、基因组不稳定性和免疫抑制性骨髓微环境,导致治疗难治。
On-target, off-tumor毒性仍是主要挑战。鉴定对癌细胞生存至关重要的白血病特异性抗原对于提高治疗精准性至关重要。
将免疫疗法与化疗、HMA或异基因HCT联合可能增强缓解持久性和无病生存。
免疫疗法在低疾病负荷、MRD或维持治疗环境的患者中可能尤为有效,有助于降低强化治疗的强度并延长缓解。
在全面评估和生物标志物驱动策略指导下的仔细患者选择,对于优化治疗获益同时最小化irAE至关重要。
6.2. 研究议程
开发创新疗法,如新型双特异性抗体、具有门控机制的CAR细胞和微环境靶向方法,以应对耐药机制。
利用蛋白质组学和单细胞测序鉴定TP53突变AML特异性的新标志物或新抗原,以应对免疫逃逸、抗原逃逸和脱肿瘤毒性。
通过利用创新试验设计完善治疗方案,优化将免疫疗法与化疗、HMA和异基因HCT整合的联合治疗。
实施侧重于全面评估和生物标志物驱动患者选择的研究,以最小化风险并最大化治疗结局。
参考文献
Blood Rev . 2026 Oct 23:101438. doi: 10.1016/j.blre.2026.101438.