深度解析医学证据,lxfs.net为你支撑决策
氧少药快,氧多药慢:一种会“看氧下药”的智能抗菌材料
细菌感染不是静态过程,而是由细菌负荷、组织代谢和氧消耗共同塑造、持续演变的微环境,不同感染阶段对抗菌动力学的需求并不相同:高负荷区域需要快速强效杀菌,低负荷区域则更适合温和持续的治疗维持,以减少耐药选择和非靶点毒性。然而,多数刺激响应抗菌系统仍停留在“触发—响应”的二元机制中,环境信号只决定系统是否被激活,而不能调控反应过程本身,输出往往局限于失活与完全激活之间的切换,难以实现连续动力学适配,这也成为持续感染和耐药发展的重要背景。偶氮苯生物还原为建立动力学调控行为提供了代表性框架:酶促还原中传递的电子既可用于偶氮键裂解,也可被氧截获,而感染组织和细菌生物膜中普遍存在的氧梯度可连续影响还原动力学;取代基电子结构还能调节偶氮苯的电子接受倾向,改变裂解动力学和还原路径。由此,环境氧水平与分子电子结构协同定义偶氮苯生物还原的动力学图景,使系统从传统缺氧触发响应走向连续可编程的动力学调控。
华中科技大学饶静一研究员课题组研究建立了一个偶氮苯基动力学调控系统,利用感染组织中常见的氧梯度,通过电子竞争持续编程反应动力学;氧在还原反应网络中作为竞争电子受体,在偶氮还原与氧消耗之间分配电子转移,取代基电子结构则进一步重塑还原倾向并编码不同动力学行为。这些电子编程的动力学被转化为自适应的纳米尺度解离和药物释放曲线:富电子偶氮苯在严重缺氧下快速解体,吸电子结构在轻度缺氧下维持释放,从而产生感染状态自适应抗菌输出。更重要的是,调控还原动力学的同一电子特征还降低了还原代谢物的反应性和毒性。该工作由此将电子竞争确立为一种把环境梯度转化为连续动力学输出、服务于自适应抗菌治疗的策略。相关论文以“Electron competition in azobenzene programs infection-adaptive antibacterial therapy”为题,发表在Science Advances上。
研究首先搭建了氧参与的反应网络框架,把氧梯度作为连续调节还原动力学的变量,同时以取代基电子结构可编程地重塑动力学敏感性和反应行为,并使这些电子编码的动力学差异跨尺度转化为纳米结构演化和自适应药物释放曲线,使治疗输出能够在不同缺氧条件下从快速杀菌释放动态转向持续维持释放;电子调控与纳米限域还共同降低还原代谢物反应性,在提升治疗性能的同时改善生物安全性(图1)。
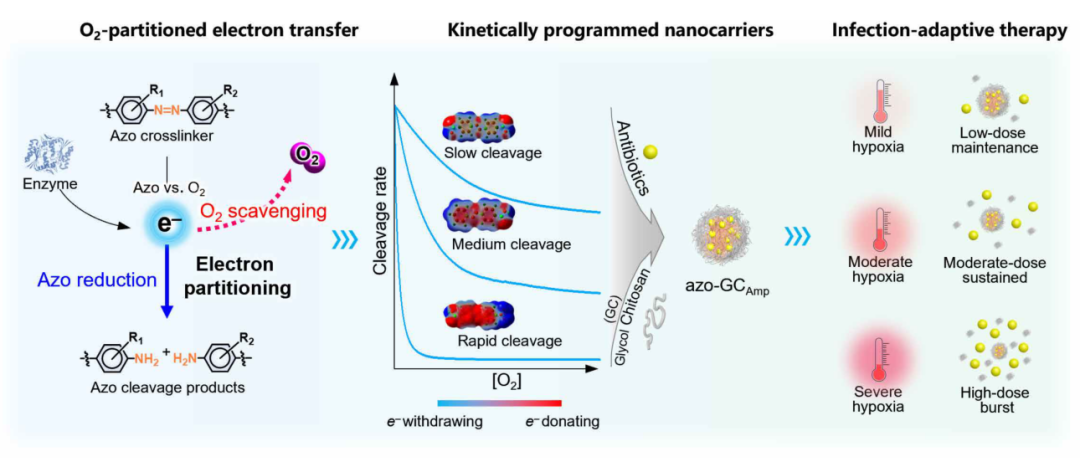
图1. 氧参与的反应网络将环境梯度转化为可编程治疗动力学的示意图。
在这一框架下,研究揭示了氧分配电子转移调控偶氮苯生物还原动力学的核心机制。生理条件下,偶氮苯生物还原经由细菌偶氮还原酶和NADPH/FMN辅因子系统介导的连续双电子转移进行,NADPH先向FMN转移氢负离子生成还原型FMNH,FMNH再向偶氮键提供电子,经质子化形成中间体,随后第二次电子转移引发N—N裂解并生成苯胺衍生物。氧并非仅作为环境触发因素,而是作为竞争电子受体直接参与反应网络;DFT计算显示,FMNH向氧转移电子的活化能垒仅8.0 kcal/mol,明显低于向偶氮苯转移的能垒,使氧能在有效偶氮还原发生前截获电子流(图2C)。氧优先从FMNH捕获电子生成超氧,形成电子清除路径,并快速把偶氮中间体氧化回母体偶氮状态,因此总体还原结果取决于氧清除与偶氮键还原路径之间的电子分配。低氧下氧清除最小化,电子流优先走向偶氮还原,形成允许键裂解的“允许态”;高氧下氧截获电子流并抑制有效还原,形成“抑制态”(图2A、图2B)。实验以AA-azo为模型验证:严重缺氧下约340 nm吸收峰快速下降,半衰期10.7小时;轻度缺氧下延长至32.5小时;常氧下裂解效率低于5%。这说明氧不仅决定还原是否允许,还连续调节动力学输出的幅度和敏感性(图2A至图2C)。
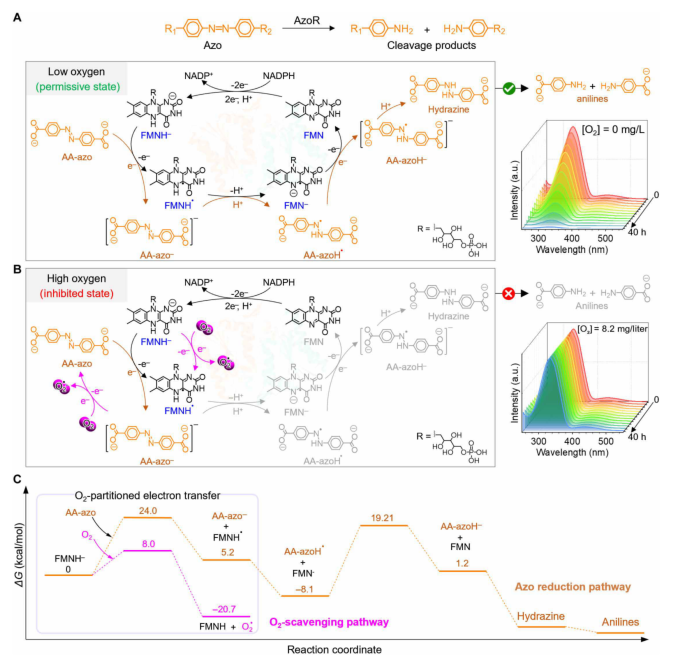
图2. 氧分配电子转移通过竞争还原路径调控偶氮苯生物还原动力学。(A)低氧条件(允许态)下,电子流优先经偶氮还原路径,导致偶氮键裂解并形成苯胺产物。(B)高氧条件(抑制态)下,氧通过氧清除路径竞争电子流,从而抑制有效偶氮还原和裂解。(C)DFT计算的竞争性偶氮还原与氧清除路径自由能剖面,路径源于还原型黄素中间体。a.u.为任意单位。
进一步,研究通过取代基工程证明生物还原动力学可被电子结构编程。研究设计并合成了AA-azo、A-azo和AD-azo,通过亚甲基间隔策略解耦交联功能与电子调控,在偶氮苯核心上建立可控电子梯度(图3A)。严重缺氧下,AA-azo、A-azo、AD-azo的裂解半衰期分别为10.7、5.1和1.1小时,跨越近一个数量级;轻度缺氧下AD-azo半衰期约3小时,而AA-azo约32.5小时;常氧下AD-azo仍有10%—15%裂解,A-azo和AA-azo几乎完全被抑制(图3B)。DFT计算显示,FMNH向AD-azo、A-azo、AA-azo转移电子的活化能垒分别为9.8、14.1和24.0 kcal/mol,吸电子性增强会降低偶氮键电子亲和性并提高有效还原能垒;所有体系中第二电子转移所需能量更高,是限速步骤(图3D、图3E)。与此同时,AA-azo的偶氮中间体被氧氧化的活化能垒最低,最易发生氧介导的反向电子转移(图3C)。由此可见,取代基电子结构同时调控正向电子转移、中间体稳定性和氧介导的回氧化,从而控制竞争路径间的电子分配,使连续氧梯度被翻译为不同动力学输出,而非简单二元激活状态(图3A至图3E)。
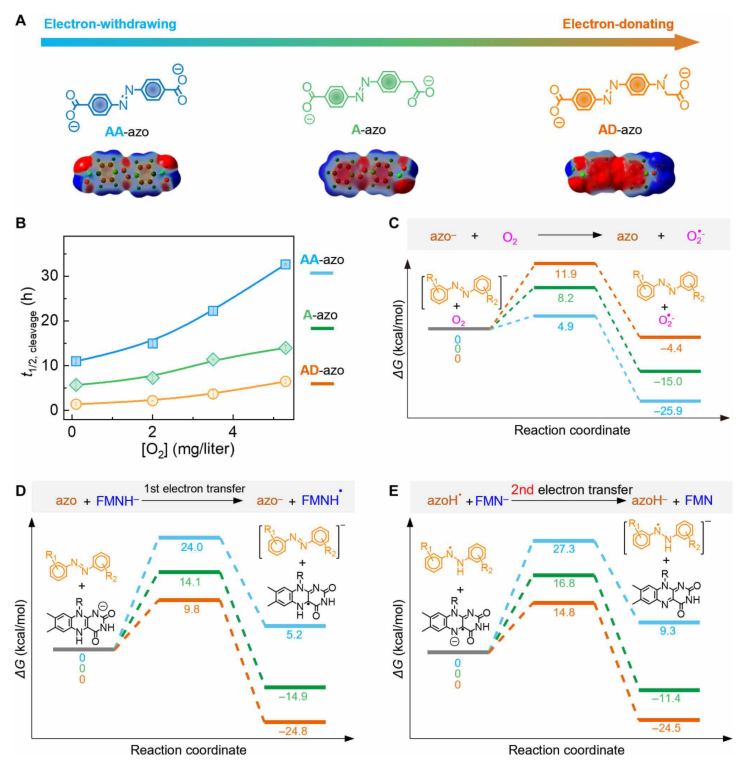
图3. 偶氮苯交联剂的化学结构、动力学和势能面图。(A)偶氮苯交联剂的化学结构和静电势表面图。(B)不同氧浓度下的裂解半衰期(t1/2)。数据为均值±SD(n=3)。(C至E)DFT计算的自由能剖面:(C)氧清除路径;(D和E)偶氮还原路径中第一和第二步电子转移。
在此基础上,研究把分子还原动力学转化为纳米尺度解离与释放路径。以广谱疏水性抗生素氨苄西林为模型药物,将三种偶氮苯交联剂与乙二醇壳聚糖静电自组装,并经超声辅助载药形成AA-GCAmp、A-GCAmp和AD-GCAmp纳米颗粒(图4A);优化[NH2]GC/[COOH]azo比例为2:1时形成约200 nm、表面电位约+10 mV的稳定纳米颗粒(图4B、图4C),TEM显示脱水尺寸约150 nm,载药量4%—5%(图4D)。在偶氮还原酶/NADPH体系中,严重缺氧下三种纳米颗粒40小时内释放约90%的Amp,常氧下释放低于5%;严重缺氧下AA-GCAmp、A-GCAmp、AD-GCAmp释放半衰期分别为11.0、5.3和1.4小时,表明分子还原动力学在向纳米尺度释放行为转化时得以保留(图4E至图4H)。随氧水平从严重缺氧升至轻度缺氧,所有纳米颗粒释放逐渐减慢,但抑制程度差异显著:氧浓度5.3 mg/L时,AD-GCAmp半衰期增至约3小时,AA-GCAmp减慢至32.7小时,形成23倍动力学窗口(图4H)。释放曲线与偶氮苯降解动力学紧密平行,说明抗生素释放由竞争控制的分子还原动力学而非被动载体扩散主导(图4I、图4J)。DLS显示纳米颗粒在酶促降解中逐步收缩,常氧下尺寸稳定在约200 nm,严重缺氧下最终降解为约10 nm颗粒;降解产物仍保留芳香结构,可通过疏水、π-π和静电相互作用与GC链部分结合并重组为超细组装体(图4D至图4G)。三种纳米颗粒在相同偶氮苯转化水平下表现相似尺寸演化和释放模式,说明取代基电子效应主要通过控制竞争调控的电子转移动力学来调节网络解离速率。该释放行为可功能性地解释为一种INH型逻辑响应:高氧截获电子流并抑制纳米颗粒解离和药物释放,输出为OFF;缺氧允许有效偶氮还原并激活释放,输出为ON;取代基控制的电子分配则连续调节释放响应幅度和氧敏感性(图4A)。
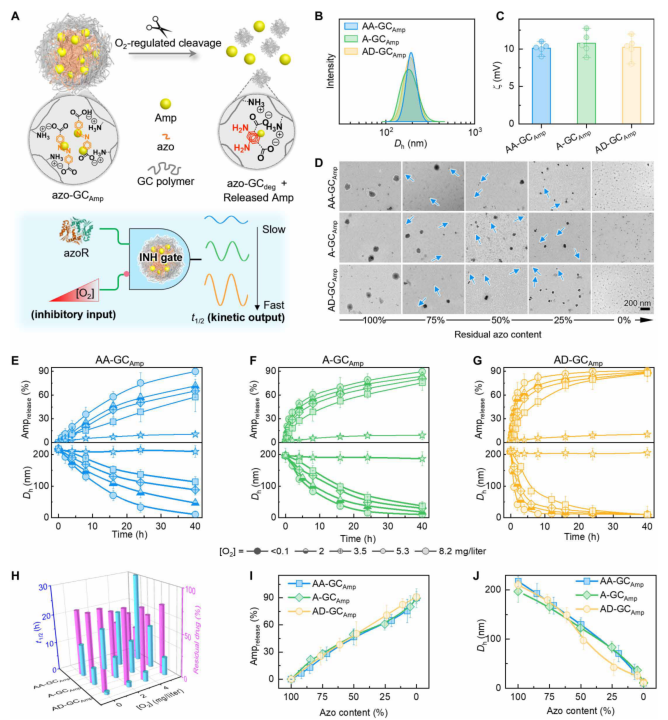
图4. 生物还原动力学编程纳米尺度解离和释放路径。(A)由GC和偶氮苯交联剂制备azo-GCAmp纳米颗粒,以及氧调控裂解、纳米颗粒解离和Amp释放的示意图;释放行为可功能性地解释为INH型动力学响应,其中氧作为抑制性输入,裂解动力学决定输出幅度。(B)水动力尺寸分布和(C)[NH2]GC/[COOH]azo比例为2:1制备的azo-GCAmp纳米颗粒的zeta电位。(D)对应残余偶氮苯含量100、75、50、25和0%的不同降解阶段azo-GCAmp纳米颗粒的TEM图像;蓝色箭头表示超细azo-GCdeg纳米颗粒。(E至G)azo-GCAmp纳米颗粒在偶氮还原酶/NADPH体系中、不同氧浓度(<0.1、2、3.5、5.3和8.2 mg/L)下孵育的时间依赖药物释放和水动力直径变化。(H)不同氧浓度下释放半衰期(t1/2)及相应Amp释放效率。(I和J)残余偶氮苯含量与Amp释放(I)或纳米颗粒直径(J)的相关性。数据为均值±SD(n=3)。
随后,研究评估了氧调控动力学如何驱动感染适应性治疗反应。氧还原与偶氮还原之间的电子竞争产生纳米颗粒激活的可逆ON/OFF切换:缺氧解除氧介导的电子消耗并允许偶氮裂解,富氧条件则抑制电子向偶氮键转移并抑制纳米颗粒解离(图5A)。AD-GCAmp在严重缺氧与轻度缺氧之间四次循环中表现可逆切换:转入严重缺氧0.5小时内粒径从约210 nm降至129 nm,并出现约27%的Amp突释;回到轻度缺氧后解离显著减慢,随后6小时累计释放逐渐增至57%(图5B、图5C)。不同取代基体系响应速度和幅度不同,严重缺氧下释放顺序为AD>A>AA;四次循环后AD-GCAmp几乎耗尽药物,而AA-GCAmp仍保留约40%包封药物。实时氧电极数据显示,细菌浓度从1×10⁴升至1.6×10⁹CFU/ml时,氧水平从常氧约8.2 mg/L逐步降至严重缺氧约0.1 mg/L,说明细菌负荷持续重塑局部氧可用性并调节电子分配。抗菌实验中,严重缺氧下快速释放体系MIC接近游离Amp,慢动力学体系MIC较高;轻度缺氧下所有纳米颗粒MIC显著升高至128—512 μg/ml,符合维持释放行为(图5D、图5E)。生物膜实验中,AD-GCAmp在2MIC下可使MRSA和大肠杆菌生物膜活菌降低多达八个数量级,结晶紫染色和SEM显示约90%生物膜破坏;AA-GCAmp在4MIC下仅降低约3个数量级,完整生物膜少于30%(图5F至图5H)。共聚焦显示AD-GCAmp能穿透整个生物膜深度,而A-GCAmp和AA-GCAmp穿透有限(图5I、图5J)。这些结果说明,缺氧响应释放可跨尺度转化为感染适应性治疗性能,把分子还原动力学、纳米颗粒演化、生物膜穿透和抗生物膜效力连接起来(图5A至图5J)。
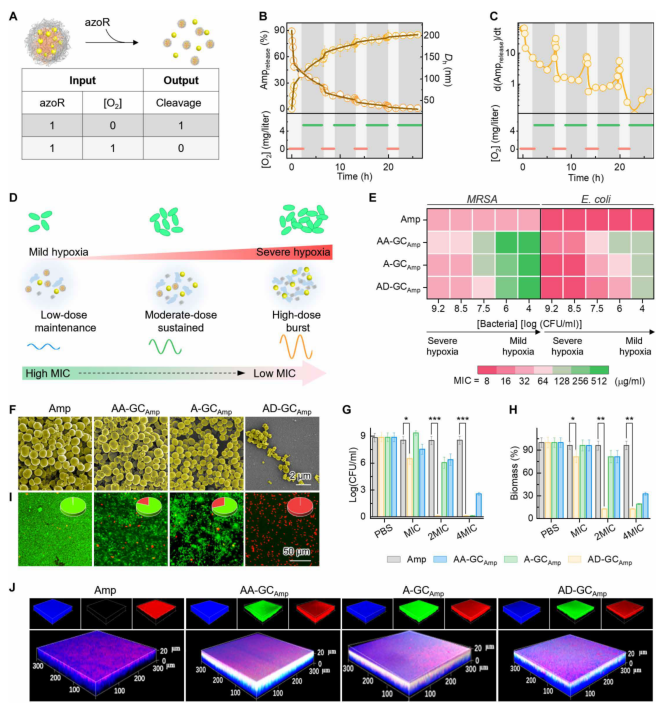
图5. 动力学编程的释放行为实现自适应抗菌活性和生物膜清除。(A)azo-GCAmpNPs缺氧依赖性结构演化和释放行为示意图;所附真值表总结偶氮苯裂解对azoR(激活输入)和O2(抑制输入)的依赖性。(B)AD-GCAmpNPs在交替氧浓度(<0.1和5.3 mg/L)四个循环中的时间依赖性Amp释放和水动力直径变化。(C)由(B)中Amp释放曲线推导的差异释放曲线。(D)动力学编程治疗输出示意图总结:轻度缺氧下低剂量维持释放,中度缺氧下中剂量持续释放,严重缺氧下高剂量爆发释放。(E)不同细菌接种密度下azo-GCAmpNPs和游离Amp对MRSA和大肠杆菌的MIC。(F)以4MIC(基于Amp的MIC)azo-GCAmp NPs处理24小时后MRSA生物膜的SEM图像;游离Amp为对照。(G和H)不同浓度azo-GCAmpNPs处理24小时后MRSA生物膜的活菌计数(G)和生物量定量(H);PBS和游离Amp为对照。数据为均值±SD(n=3)。(I)以4MIC azo-GCAmpNPs处理24小时后活/死染色MRSA生物膜的CLSM图像;活菌和死菌分别显示为绿色和红色。(J)以2MIC罗丹明标记Amp(红色)和荧光素标记azo-GCAmpNPs(绿色)孵育30分钟后MRSA生物膜的CLSM图像;细菌核用Hoechst 33342(蓝色)染色。
研究还表明,取代基电子调控可编程代谢物反应性并决定毒理学结局。偶氮苯经偶氮还原酶生成苯胺,再经CYP450等代谢活化形成反应性物种,可能诱导氧化应激、高铁血红蛋白血症、DNA损伤和毒性;这一下游生物后果同样受代谢物电子结构和氧化还原反应性支配(图6A)。研究在严重缺氧下用偶氮还原酶/NADPH完全降解偶氮苯衍生物,获得AD-azodeg、A-azodeg、AA-azodeg及相应纳米载体降解产物。溶血实验显示所有交联剂、纳米颗粒及其降解产物具有良好血液相容性,溶血浓度>1024 μg/ml;细胞毒性实验显示AD-azodeg的IC50约128 μg/ml,其他>256 μg/ml(图6B)。微粒体共孵育模拟代谢活化后,AD-azodeg使高铁血红蛋白形成增加约50%、ROS生成增加约200%,显示传统偶氮苯代谢物的强氧化和血液毒性;AA-azodeg两端吸电子,未显示显著ROS增加(图6C、图6D)。所有交联剂和纳米颗粒降解产物诱导的高铁血红蛋白形成与阴性对照相近,仅AD-azodeg代谢物使ROS增加30%—50%。γ-H2AX染色显示,依托泊苷阳性对照强红色荧光,AD-azodeg也产生明显γ-H2AX信号,而偶氮苯交联剂及其降解产物表现更好遗传安全性;AD-azo和AD-azodeg信号显著低于γ-H2AX,吸电子AA及A衍生物荧光接近阴性对照(图6E)。所有azo-GC纳米颗粒及其降解产物显示可忽略的γ-H2AX信号。流式细胞术显示依托泊苷诱导86.7% γ-H2AX阳性细胞,azodeg为43.9%,AD-azo和AD-azodeg分别降至14.3%和20.8%,AD-GC NPs及其降解产物将DNA损伤降至接近背景的约6.5%(图6F)。体内安全性评价中,小鼠静脉注射后24小时血液生化和细胞指标均在正常生理范围,7天H&E染色未见主要器官细胞损伤、炎症浸润或坏死。可见,吸电子取代基不仅重塑偶氮还原中的电子分配,还抑制代谢物氧化还原活化,减少毒性中间体形成;纳米限域则通过限制降解产物对代谢酶的可及性提供额外调控,使治疗行为与生物安全性在同一电子转移框架下被统一控制(图6A至图6F)。
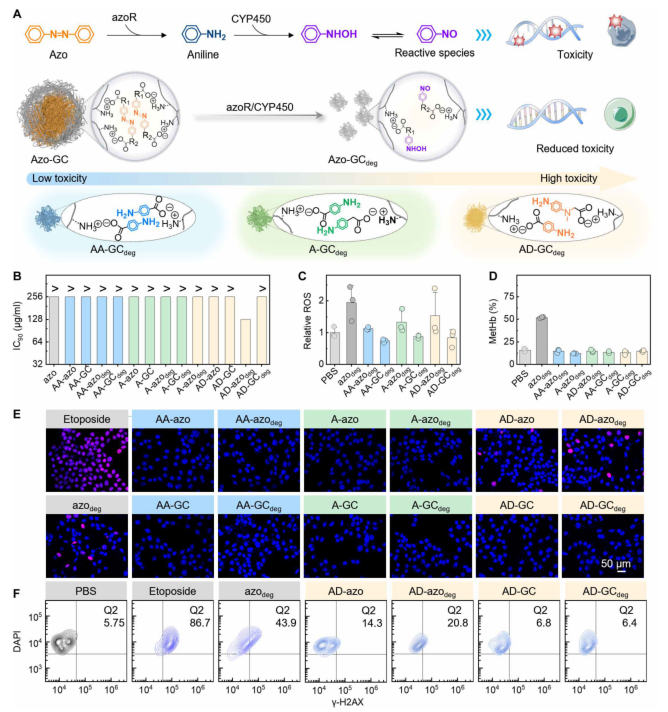
图6. 纳米限域和取代基工程共同调控偶氮苯降解产物的毒性。(A)纳米限域和取代基工程调控偶氮苯降解产物毒性的示意图;纳米限域降低偶氮苯降解产物毒性,取代基电子结构进一步调节毒性水平。(B)偶氮交联剂、azo-GC纳米颗粒及其降解产物对3T3成纤维细胞的IC50值。(C)高铁血红蛋白形成;(D)经肝微粒体处理的偶氮苯交联剂和超细颗粒衍生的降解产物在3T3细胞中诱导的细胞内活性氧生成。数据为均值±SD(n=3)。(E)用4′,6-二脒基-2-苯基吲哚(DAPI,蓝色)和γ-H2AX(红色)染色的3T3细胞代表性CLSM图像;细胞经AD-azo、AD-azodeg、AD-GC和AD-GCdeg纳米颗粒处理。降解产物中苯胺衍生种浓度固定为256 μg/ml;依托泊苷和azodeg为阳性对照,PBS为阴性对照。(F)γ-H2AX表达流式细胞术分析。
最后,研究把氧分配电子转移动力学直接编程到不同感染环境的治疗行为中。研究建立两种氧景观不同的模型:以严重缺氧为特征的急性MRSA肺部感染,以及以轻度缺氧为特征的慢性大肠杆菌伤口感染(图7A、图7F)。急性肺部感染模型中,感染后3小时给予AD-GCAmp、A-GCAmp或AA-GCAmp,并以PBS和游离Amp为对照;所有纳米颗粒组均较游离Amp明显改善抗菌效果,其中AD-GCAmp最佳,将肺内细菌负荷降至约105CFU/肺,相对PBS降低约五个数量级,相对游离Amp降低约两个数量级;A-GCAmp和AA-GCAmp分别为约106和3×106CFU/肺(图7B)。荧光显示感染肺组织存在广泛缺氧区域,偶氮苯纳米颗粒优先积累于缺氧区,强度顺序为AD-GCAmp>A-GCAmp>AA-GCAmp;AD-GCAmp最有效降低IL-1β并保留肺泡完整性(图7C、图7D)。严重缺氧选择性有利于快速电子转移动力学体系,AD-GCAmp因最低还原能垒在严重缺氧感染核心快速裂解驱动结构解离和纳米颗粒收缩,更早生成更小颗粒,增强组织和生物膜穿透能力(图7E)。慢性伤口感染模型中,AD-GCAmp在第一天产生快速初始抗菌效果,伤口闭合约38%,与游离Amp相当,但随后效果减弱;AA-GCAmp初始反应较慢,第一天闭合13%—18%,但到第5天伤口愈合最佳(图7G、图7H)。这说明轻度缺氧下较慢电子转移动力学反而有利,因为可在较长时间维持药物可用性;快速响应AD型体系呈“突释耗尽”特征,慢响应AA型体系因更高活化能垒和更慢裂解动力学维持更持久治疗活性(图7I、图7J)。药代动力学和生物分布显示三种纳米载体循环曲线和器官分布高度相似,组织学未见主要器官异常,提示系统暴露、生物分布和生物安全性差异不太可能是疗效差异的主要因素,急性和慢性感染模型中的不同表现更一致地由取代基控制电子分配所编码的程序化动力学输出解释(图7A至图7J)。
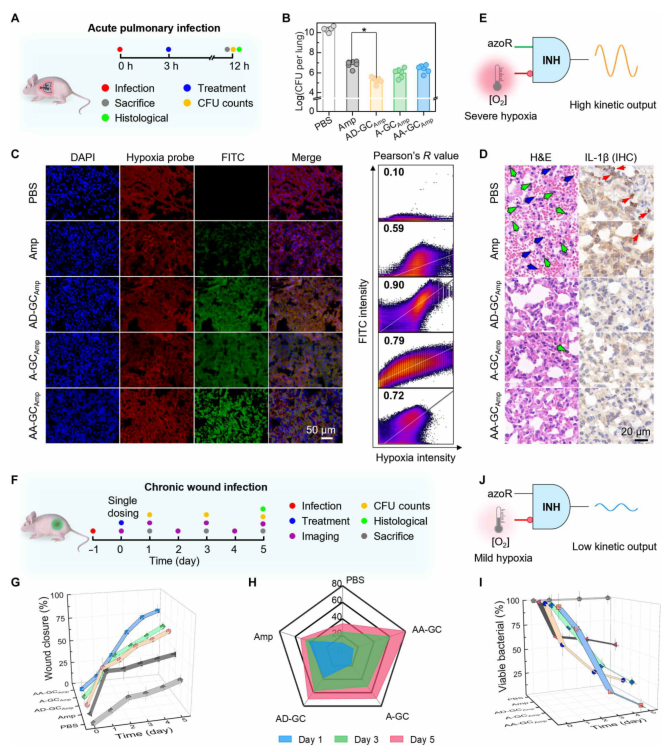
图7. 程序化动力学释放行为使治疗反应具有感染适应性。(A)急性MRSA肺部感染模型及后续治疗安排时间线。(B)不同治疗后肺组织活菌定量。(C)肺组织中缺氧信号(红色)和FITC信号(绿色)分布及相应Pearson相关系数;肺切片用Hoechst 33342(蓝色)染色。(D)终点肺切片代表性H&E和IL-1β染色;不规则细胞用蓝色箭头标示,炎性细胞浸润用绿色箭头标示。各治疗中Amp剂量固定为15 mg/kg体重。(E)严重缺氧下INH型动力学响应示意图,产生高动力学输出。(F)慢性大肠杆菌伤口感染模型及后续治疗安排时间线。(G)相对伤口面积随时间变化。(H)伤口闭合轮廓。(I)不同治疗组伤口组织中活菌百分比。PBS和Amp处理组为对照。各治疗中Amp剂量固定为每只小鼠20 μl、4 mg/ml溶液。(J)轻度缺氧下INH型动力学响应示意图,产生低动力学输出。
总体而言,该系统的自适应治疗行为并非源于传统二元缺氧触发,而是源于竞争反应网络内氧分配的电子转移动力学。氧不是单纯外部环境线索,而是竞争电子受体,在有效偶氮还原与氧还原路径之间重新分配电子流,把氧梯度从简单激活信号转化为直接调控反应允许性、还原速率、纳米颗粒解离和治疗输出的动力学调节变量;取代基电子结构则作为可编程分子参数,重塑电子转移能垒、中间体稳定性和氧敏感性,从而在不同病理环境中编码不同动力学行为。该动力学调控还跨分子电子转移、纳米结构演化、药物释放动力学和感染层面治疗响应逐级传播,把分子电子转移动力学放大为集体纳米解离行为,使化学反应动力学直接决定材料演化和治疗功能;同一电子调控框架还支配下游代谢物反应性和毒理学结局,把治疗功能与生物安全性通过统一的“反应—后果”关系连接起来。更广泛地,该工作表明,生物相关环境变量可直接作为动力学调节因子纳入反应网络,而不再仅被视为外部触发器;通过将反应网络竞争与可编程分子电子结构耦合,该框架为构建化学自适应材料、把生理梯度动态转化为可调结构和治疗行为提供了可推广策略。